Introduzione e impatto clinico della ricerca genetica
Le perdite gestazionali ricorrenti rappresentano un problema clinico ed emotivo di straordinaria rilevanza, colpendo circa il 5% delle coppie in età riproduttiva. Per anni, quando gli esami standard non evidenziavano anomalie cromosomiche o difetti strutturali uterini, alle famiglie veniva offerta una risposta frustrante e dolorosa basata unicamente sulla sfortuna. Oggi, un gruppo di ricerca guidato da scienziati della Stanford Medicine e di altri centri accademici ha pubblicato sulla rivista Genome Medicine uno studio fondamentale che cambia radicalmente questa prospettiva, individuando chiare spiegazioni genetiche in una percentuale significativa di famiglie con aborti ripetuti inspiegati.
La ricerca ha analizzato complessivamente 118 famiglie attraverso il sequenziamento completo del genoma, includendo sia i campioni genetici delle gravidanze interrotte sia quelli dei genitori (analisi di trio). Questo approccio metodologico avanzato ha permesso di superare i limiti dei vecchi studi, i quali analizzavano solo i tessuti fetali senza il confronto parentale, rendendo impossibile distinguere le varianti ereditate da quelle insorte spontaneamente. I risultati mostrano che in 30 famiglie sono state identificate varianti genetiche plausibili associate a letalità intrauterina, offrendo finalmente un punto di partenza concreto per la diagnosi e la consulenza medica.
Meccanismi ereditari e varianti genetiche scoperte
L’analisi approfondita condotta dai ricercatori ha permesso di classificare le alterazioni genetiche in base alla loro natura e alla modalità di trasmissione, dimostrando che la maggior parte delle cause risiede nel patrimonio genetico dei genitori, i quali risultano portatori sani di varianti silenti. Tra le 30 famiglie con riscontri positivi, i dati evidenziano:
-
Varianti bi-alleliche recessive: Rappresentano il modello più frequente, riscontrato in 11 famiglie. Entrambi i genitori sani sono portatori di una copia danneggiata dello stesso gene; l’embrione, ereditando entrambe le copie difettose, va incontro ad un arresto dello sviluppo. Esempi notevoli includono mutazioni nei geni DHCR7 (legato alla sintesi del colesterolo e alla sindrome di Smith-Lemli-Opitz) e SMN1 (responsabile dell’atrofia muscolare spinale).
-
Varianti eterozigoti autosomiche: Presenti in 13 famiglie, coinvolgono geni associati a condizioni dominanti a penetranza variabile o espressività ridotta. In alcuni casi, uno dei genitori presentava lievi manifestazioni cliniche, mentre in altri era asintomatico. Tra questi figurano i geni FBN1, FLT4, MYH3, TNNI3 e SCN5A, spesso correlati a patologie cardiovascolari o scheletriche.
-
Varianti sui cromosomi X: Identificate in 6 famiglie. I feti di sesso maschile, possedendo un unico cromosoma X, manifestano l’effetto letale di mutazioni ereditate dalle madri portatrici sane o originate da fenomeni di mosaicismo germinale paterno (come nel caso del gene PORCN).
-
Mutazioni de novo e mosaicismi: In un gruppo di famiglie, le varianti sono comparse spontaneamente nell’embrione o erano presenti nel mosaicismo delle cellule germinali di un genitore, un fattore che incide direttamente sulla valutazione del rischio di recidiva.
Implicazioni cliniche e prospettive future
La scoperta che circa il 15,3% delle famiglie presenta varianti patogene o probabilmente patogene (e un ulteriore 10,2% presenta varianti di significato incerto) dimostra l’efficacia dell’introduzione del sequenziamento genomico nell’iter diagnostico delle poliabortività. Fino ad oggi, i test clinici si sono limitati al cariotipo standard e ai microarray cromosomici, esami incapaci di rilevare mutazioni puntiformi o alterazioni monogeniche nei geni essenziali per lo sviluppo embrionale precoce.
Le ricadute pratiche di questa scoperta aprono la strada a nuove strategie di prevenzione medica:
-
Consulenza genetica personalizzata: Le coppie possono conoscere con precisione il rischio di recidiva basato sul profilo di portatori sani.
-
Diagnosi genetica preimpianto (PGT-M): Per le famiglie in cui è stata identificata una mutazione patogena nota, è possibile ricorrere alla fecondazione in vitro selezionando esclusivamente gli embrioni privi di quella specifica variante prima del trasferimento uterino.
-
Screening preconcezionale mirato: L’espansione dei pannelli di portatori sani potrà includere geni precedentemente associati solo a malattie neonatali letali ma oggi riconosciuti come responsabili di aborti precoci.
Approfondimenti tecnici dallo studio originale
Dal documento tecnico di riferimento (Aminbeidokhti et al., Genome Medicine, 2026) emergono ulteriori dettagli metodologici e biologici di grande rilievo per la comprensione dei meccanismi di letalità prenatale:
-
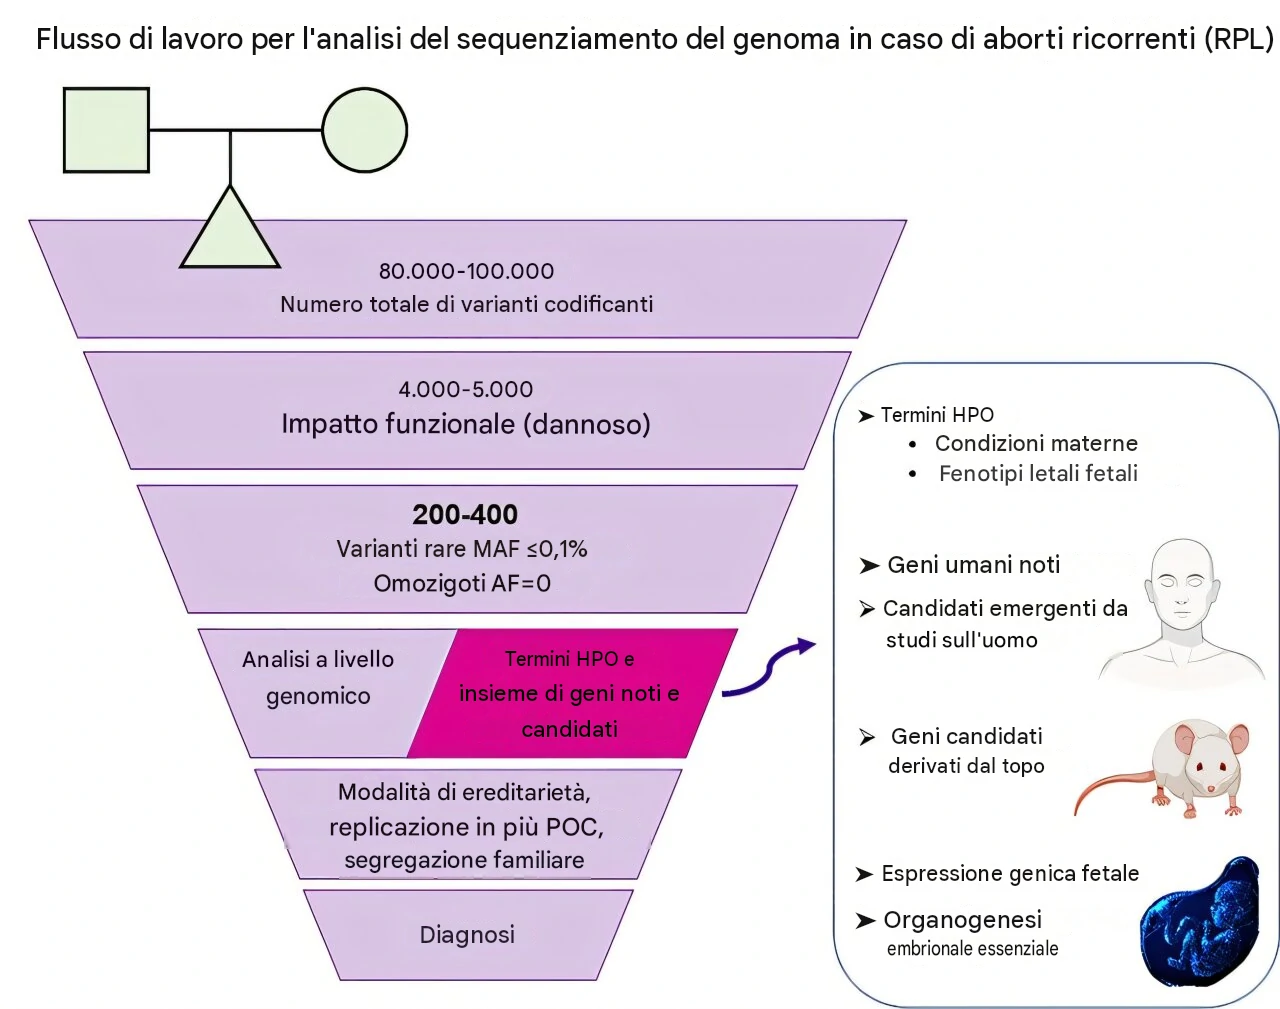
Pipeline bioinformatica a più stadi: Il flusso di lavoro analitico ha filtrato da circa $80.000-100.000$ varianti di codifica iniziali fino a identificare quelle rare (frequenza minore o uguale allo $0,1\%$ nei database di popolazione come gnomAD). L’analisi ha integrato i termini dell’Ontologia dei Fenotipi Umani (HPO), database di organismi modello (in particolare topi knockout tramite MGI e IMPC), profili di espressione genica fetale e metriche di intolleranza genetica.
-
Coinvolgimento di pathway critici: L’analisi delle interazioni proteina-proteina (PPI) tramite il database STRING ha evidenziato un arricchimento statisticamente significativo ($p = 0,0393$), identificando assi funzionali legati allo sviluppo del sistema circolatorio, all’ematopoiesi primitiva, all’immunità mediata da linfociti e all’omeostasi dei fluidi (prevenzione dell’idrope fetale).
-
Dinamiche di espressione trascrittomica: Mediante l’uso di dati di sequenziamento a singola cellula (scRNA-seq) che coprono il periodo dalla preimpianto fino al secondo trimestre ($10-20$ settimane), i ricercatori hanno dimostrato che difetti in geni a espressione precoce e diffusa (come HNRNPK o GJA1) tendono a causare aborti estremamente precoci nel primo trimestre. Al contrario, varianti in geni con espressione più ristretta e tardiva (come PRF1) si correlano a perdite gestazionali in fasi più avanzate, come nel secondo trimestre o nei casi di feto morto.
-
Candidati di nuova identificazione: Lo studio ha ampliato lo spettro conoscitivo rivelando varianti in 15 geni mai precedentemente segnalati in casi di aborto spontaneo, oltre a individuare in 4 famiglie varianti bi-alleliche ultra-rare in geni coinvolti in vie di sviluppo fondamentali ma non ancora legati a malattie umane (tra cui FHL2, ADAMTS16, NCAPG, RIIAD1, NCKIPSD, SRRD e IRX2), ponendo le basi per future scoperte nel campo della mortalità prenatale.
Traduzione o Sintesi divulgativa dell’abstract ai sensi del Diritto di Citazione per fini di discussione e divulgazione scientifica (art. 70 L. 633/1941). La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sottostante.
Abstract
Sfondo
L’aborto spontaneo ricorrente (ASR) colpisce circa il 5% delle coppie. Le cause note di ASR includono aneuploidie e riarrangiamenti cromosomici sbilanciati; tuttavia, la base genetica delle perdite con cariotipo normale e analisi del microarray cromosomico rimane poco chiara. Abbiamo ipotizzato che varianti deleterie in geni essenziali per lo sviluppo precoce, inclusi geni precedentemente associati solo a patologie neonatali letali, contribuiscano all’ASR.
Metodi
Il sequenziamento del genoma è stato eseguito su 118 famiglie con aborti ricorrenti euploidi inspiegabili; il 95% non presentava anomalie strutturali fetali maggiori all’ecografia. Una pipeline di prioritizzazione delle varianti a più livelli ha integrato organismi modello, database di popolazione umana, percorsi di sviluppo essenziali e profili trascrittomici fetali. Le varianti rare (frequenza allelica ≤ 0,1%) sono state valutate e confermate con metodi ortogonali. I campioni dei genitori sono stati analizzati per il mosaicismo.
Risultati
Varianti patogene/probabilmente patogene sono state identificate in 18 famiglie (15,3%) in 17 geni. Queste includono sei famiglie con DHCR7 , PIEZO1 , PIGV , PRF1 , SLC12A3 e SMN1 varianti bialleliche di ; due casi con varianti emizigoti di ALAS2 e IKBKG ; e quattro gravidanze con alterazioni eterozigoti ereditate da genitori affetti con varianti di MYH3 e TNNI3 , e da genitori asintomatici con varianti di SCN5A e FLT4 . Inoltre, quattro famiglie presentavano presunte varianti eterozigoti de novo nei geni EFTUD2 , HNRNPK , FGFR2 e KAT6A (associate a condizioni autosomiche dominanti), mentre due mostravano mosaicismo germinale parentale nei geni FGFR2 e PORCN . Varianti di significato incerto sono state rilevate in 12 famiglie (10,2%) nei geni ABCB7 , CLPB , CRB2 , FBN1 , FLT4 , GJA1 , LYST , MAGED2 , PTPN14 , RNF213 , TLR8 e VPS35L . Dei 28 geni con varianti plausibili, 13 erano già stati implicati nella letalità perinatale, mentre 15 erano nuovi candidati. Complessivamente, le varianti nei geni candidati sono state ereditate nell’80% delle famiglie. Quattro famiglie aggiuntive (3,4%) presentavano varianti bialleliche ultra-rare in geni coinvolti in vie di sviluppo fondamentali ma non ancora collegati a malattie umane, suggerendo un possibile ruolo nella letalità prenatale. Le analisi trascrittomiche hanno supportato il coinvolgimento di nuovi geni nell’emopoiesi, nello sviluppo cardiovascolare, nell’infiammazione e nei processi di omeostasi dei fluidi.
Conclusioni
Il sequenziamento del genoma ha rivelato plausibili eziologie monogeniche per la perdita inspiegabile di gravidanze euploidi, fornendo nuove informazioni sulla biologia della letalità precoce nell’uomo, sugli spettri fenotipici, sui rischi di ricorrenza e sui modelli di ereditarietà. Questi risultati supportano l’ampliamento della diagnostica della RPL oltre il cariotipo e l’analisi del microarray cromosomico.
Mona Aminbeidokhti et al., Genetic variants in recurrent euploid pregnancy loss, Genome Medicine (2026). DOI: 10.1186/s13073-026-01817-5


 by
