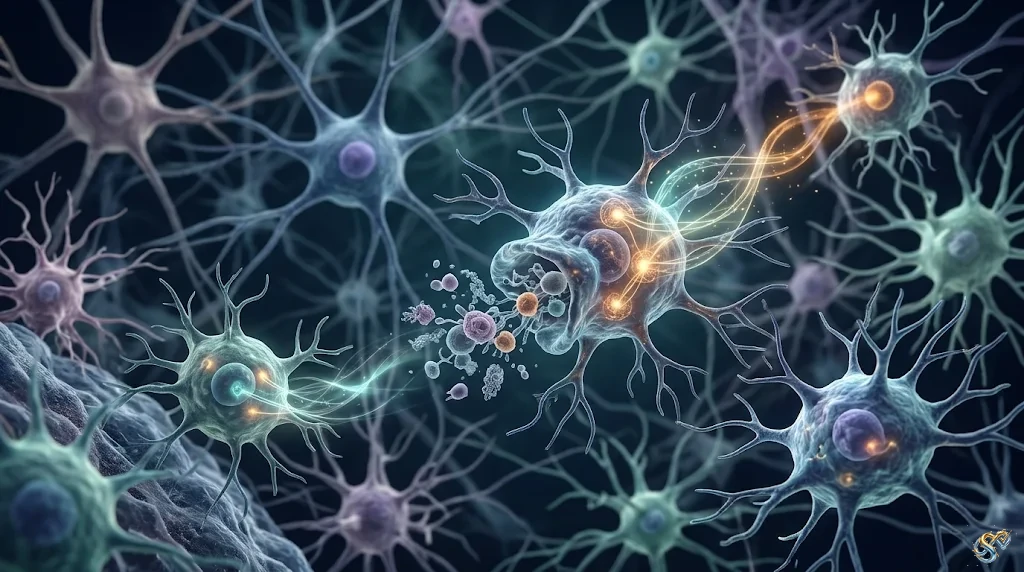
La ricerca scientifica ha compiuto un passo decisivo per colmare il divario tra l’identificazione delle alterazioni genetiche legate al rischio di patologie cerebrali, come il morbo di Alzheimer, e la comprensione concreta di come queste alterazioni influenzino il comportamento delle singole cellule cerebrali. Utilizzando cellule cerebrali umane coltivate in laboratorio, un team di ricerca internazionale guidato dal Wellcome Sanger Institute e da Open Targets è riuscito a dimostrare in modo dettagliato come specifiche varianti genetiche modifichino la funzione cellulare.
In particolare, gli scienziati si sono concentrati sulle cellule immunitarie del cervello, analizzando come le differenze nel nostro codice genetico incidano sulla loro capacità di muoversi all’interno del tessuto cerebrale e di rimuovere i detriti biologici e le proteine danneggiate. Questo processo di pulizia e sorveglianza è fondamentale per mantenere in salute i neuroni e prevenire l’insorgenza di gravi malattie neurodegenerative.
Modelli di laboratorio per studiare il cervello umano
Studiare direttamente il tessuto cerebrale umano vivo presenta enormi rischi e difficoltà tecniche, motivo per cui i ricercatori hanno sviluppato un modello innovativo basato su cellule staminali pluripotenti indotte (iPSC). Partendo da campioni biologici donati da centinaia di persone, il team ha generato in laboratorio circa 261 linee cellulari differenti, trasformandole in cellule immunitarie specializzate del sistema nervoso centrale note come microglia.
La microglia agisce come una vera e propria squadra di pulizia e difesa immunitaria nel cervello. Attraverso tecniche avanzate di sequenziamento a singola cellula, i ricercatori hanno monitorato il comportamento di milioni di queste cellule sia in condizioni di riposo sia dopo essere state sollecitate con stimoli infiammatori simili a quelli che si verificano durante i processi di malattia.
Per analizzare la complessa mole di dati generata dai campioni di Dna e tracciare la presenza dei diversi donatori all’interno dei gruppi cellulari di coltura, il team ha ideato un apposito strumento computazionale denominato poodleR. Questo sistema ha permesso di quantificare con estrema precisione le dinamiche di crescita e differenziazione cellulare, dimostrando che variazioni nella genetica individuale influenzano direttamente l’efficienza con cui le cellule staminali riescono a trasformarsi in microglia matura.
Il contesto cellulare e il paradosso del gene TREM2
Uno degli aspetti più innovativi emersi dallo studio, pubblicato sulla prestigiosa rivista Nature Genetics, riguarda l’impiego della tecnologia di editing genetico CRISPR. Disattivando in sequenza centinaia di geni associati alle patologie cerebrali, i ricercatori hanno scoperto che l’effetto di una mutazione genetica non è universale, ma dipende in modo assoluto dal contesto cellulare e dall’ambiente in cui la cellula si trova.
Un esempio eclatante di questo fenomeno riguarda il gene TREM2, noto da tempo per il suo forte legame con il rischio di sviluppare l’Alzheimer. Quando gli scienziati hanno disattivato il gene TREM2 nelle cellule della microglia, hanno osservato un aumento inatteso della loro capacità di fagocitosi, ovvero l’efficienza con cui inglobano e rimuovono i detriti cellulari. Tuttavia, compiendo la stessa identica operazione di disattivazione genetica nei macrofagi, che sono un tipo differente di cellula immunitaria presente nel resto del corpo, l’effetto osservato è stato esattamente opposto, registrando una riduzione della capacità fagocitica.
Questa scoperta dimostra che non è possibile valutare l’impatto dei cambiamenti genetici in modo isolato o estrapolandolo da una sola tipologia cellulare. Conoscere l’esatto contesto biologico e tissutale è un requisito imprescindibile per comprendere i reali meccanismi della salute e della malattia.
Connessioni tra rischio genetico e funzioni cellulari
Attraverso l’integrazione dei dati genetici derivati dai grandi studi di associazione sull’intero genoma (GWAS) con le mappe di espressione genica (eQTL), il team è riuscito a stabilire connessioni dirette tra il rischio ereditario e le reali funzioni cellulari.
Oltre al gene TREM2, la ricerca ha acceso i riflettori su un altro attore chiave: il gene LRRK2, tradizionalmente associato al morbo di Parkinson. I test di laboratorio hanno confermato che specifiche varianti regolate da questo gene modulano direttamente l’attività di migrazione e fagocitosi della microglia nelle cellule esposte a stimoli infiammatori. Analogamente, l’analisi dei punteggi di rischio poligenico (PRS) ha evidenziato che i soggetti con un maggiore carico genetico di predisposizione all’Alzheimer mostrano alterazioni nei percorsi energetici legati alla funzione mitocondriale e risposte immunitarie più marcate in seguito all’infiammazione.
Approfondimenti tecnici dal documento originale
-
Strategia di differenziazione cellulare: Il protocollo ha impiegato 261 linee di cellule staminali pluripotenti umane (iPSC), suddivise in 16 pool distinti comprendenti da 16 a 72 linee per ciascun gruppo, allo scopo di ridurre la variabilità e sfruttare la naturale diversità genetica della popolazione.
-
Mappatura eQTL a singola cellula: Mediante l’utilizzo del software tensorQTL, sono state mappate le varianti genetiche associate all’espressione genica (eQTL cis), identificando oltre 7.000 geni bersaglio (eGenes) unici e dimostrando un’elevata condivisione dell’effetto regolatorio (circa l’83-85%) tra le diverse condizioni infiammatorie testate (cellule non trattate, stimolate con interferone-gamma o con lipopolisaccaridi).
-
Analisi di randomizzazione mendeliana (TWMR): L’integrazione tramite Transcriptome-Wide Mendelian Randomization ha permesso di individuare 34 associazioni significative tra l’espressione genica mediata da varianti genetiche e i fenotipi cellulari di migrazione e fagocitosi, evidenziando il ruolo centrale di geni come LRRK2 con un valore statistico di $P = 4 \times 10^{-14}$ nelle condizioni stimolate con lipopolisaccaridi.
-
Screening CRISPR multiplex e validazione: Lo screening funzionale ad alta capacità (NeuroKO) basato su un sistema a doppia guida (dgRNA) ha preso di mira 251 geni associati all’Alzheimer, identificando successi statisticamente significativi a un tasso di falsi scopritori ($FDR < 0.05$) tra cui i geni HAVCR2, ITGAX e TREM2, i cui risultati sono stati successivamente validati mediante saggi con oligonucleotidi antisenso (ASO) e linee cellulari isogeniche knockout.
-
Modellazione computazionale di deconvoluzione: Lo strumento statistico poodleR, sviluppato specificamente per questo studio, sfrutta il sequenziamento dell’intero genoma a bassa profondità per stimare con un’elevata accuratezza di correlazione ($r = 0.999$) le proporzioni relative dei singoli donatori all’interno dei pool cellulari durante le varie fasi della differenziazione.
Traduzione o Sintesi divulgativa dell’abstract ai sensi del Diritto di Citazione per fini di discussione e divulgazione scientifica (art. 70 L. 633/1941). La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sottostante.
Abstract
Prove sempre più numerose indicano il coinvolgimento della microglia nella neurodegenerazione, ma il collegamento tra le varianti genetiche associate alla malattia e i geni bersaglio e i fenotipi cellulari è ostacolato dall’inaccessibilità di queste cellule. Abbiamo differenziato 261 linee di cellule staminali pluripotenti indotte umane in cellule simili alla microglia (iMGL) in pool, utilizzando analisi fenotipiche (differenziazione, fagocitosi e migrazione) e trascrittomiche a singola cellula. L’analisi del carico di varianti deleterie ha individuato 36 geni che influenzano i fenotipi microgliali. L’analisi dei loci di tratti quantitativi di espressione (eQTL) ha identificato 7.121 geni associati a eQTL e 79 colocalizzazioni in quattro studi di associazione a livello genomico su malattie neurodegenerative, metà dei quali presentava limitate evidenze precedenti di causalità. L’integrazione delle associazioni eQTL e fenotipiche ha evidenziato il ruolo delle varianti rilevanti per la malattia, tra cui LRRK2 e TREM2, che agiscono attraverso la fagocitosi microgliale. Uno screening CRISPR combinato ha identificato un ruolo per TREM2 nella fagocitosi e ha evidenziato l’importanza del tipo di cellula nella direzionalità degli effetti fenotipici. Contestualizzando gli effetti delle varianti all’interno degli iMGL in diversi stati infiammatori, forniamo un quadro completo per interpretare la funzione dei loci di rischio nelle malattie neurodegenerative.
Marta Perez-Alcantara et al., Integrated QTL mapping and CRISPR screening in pooled iPSC-derived microglia reveals genetic drivers of neurodegenerative risk, Nature Genetics (2026). DOI: 10.1038/s41588-026-02843-0


 by
