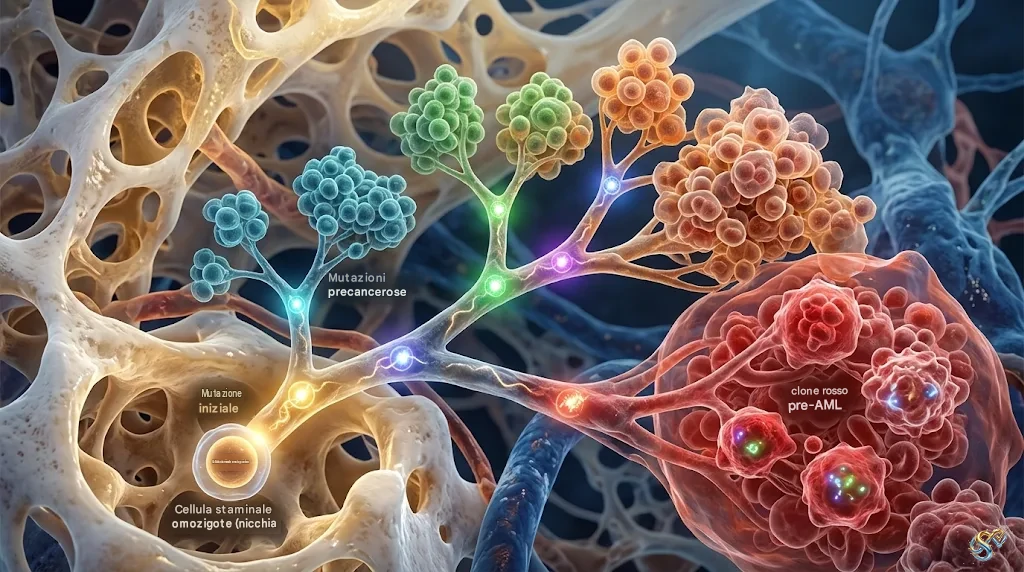
Un’indagine scientifica pubblicata su Nature l’11 novembre 2026 svela che le radici della leucemia mieloide acuta (LMA) affondano spesso nell’adolescenza o nella prima età adulta, decenni prima che compaia il primo sintomo. Analizzando campioni di sangue conservati per anni, i ricercatori dell’Università di Cambridge e dell’University College London (UCL) hanno ricostruito la storia nascosta di questo aggressivo tumore del sangue. La scoperta dimostra che le cellule mutate seguono regole matematiche ed evolutive sorprendentemente prevedibili, aprendo la strada a strategie di prevenzione precoce capaci di rallentare la malattia prima che diventi letale.
Il paradosso del sangue che invecchia: mutazioni comuni, malattia rara
Per capire questa scoperta, bisogna immaginare il nostro midollo osseo come una fabbrica instancabile, dove migliaia di cellule staminali ematopoietiche producono ogni giorno globuli rossi, globuli bianchi e piastrine. Con il passare degli anni, esattamente come accade alla pelle esposta al sole, il DNA di queste cellule accumula piccoli errori di copiatura, chiamati mutazioni somatiche.
Nella maggior parte degli anziani perfettamente sani, alcune di queste cellule staminali acquisiscono una mutazione che conferisce loro un lieve vantaggio, permettendo loro di moltiplicarsi un po’ più velocemente delle altre. Questo fenomeno naturale legato all’invecchiamento si chiama ematopoiesi clonale. Un clone non è altro che una famiglia di cellule tutte identiche, discese da un’unica cellula madre che ha subito la mutazione iniziale.
Il grande enigma per i medici è sempre stato un paradosso evidente:
-
Quasi tutte le persone anziane possiedono nel sangue piccoli cloni di cellule con mutazioni genetiche associate alla leucemia.
-
Solo una minima parte di queste persone svilupperà effettivamente la leucemia mieloide acuta, una malattia che nel Regno Unito colpisce circa 2.700 persone l’anno e presenta un tasso di sopravvivenza a cinque anni purtroppo basso, pari a circa un paziente su sei.
Fino ad oggi, osservare il sangue di un paziente sano con queste mutazioni era come guardare una singola fotografia scattata a caso: era quasi impossibile distinguere chi sarebbe rimasto sano per tutta la vita da chi, invece, era seduto su una bomba a orologeria biologica.
Una macchina del tempo biologica: il tesoro nascosto negli archivi del sangue
Per superare il limite della “singola fotografia”, gli scienziati guidati dal professor Jamie Blundell e dalla dottoressa Caroline Watson hanno avuto bisogno di un intero film, fotogramma dopo fotogramma. Hanno trovato questo archivio straordinario nello studio UKCTOCS, un gigantesco progetto britannico nato originariamente per lo screening del tumore ovarico.
Tra il 2001 e il 2011, questo studio ha raccolto e congelato in azoto liquido campioni di sangue annuali di oltre 50.000 donne in post-menopausa. I ricercatori hanno selezionato:
-
47 donne che erano sane al momento dei prelievi ma che, anni dopo, hanno sviluppato una leucemia mieloide acuta (diagnosticata a un’età media di 72 anni, con un intervallo tra i 53 e gli 83 anni).
-
46 donne di controllo della stessa età, seguite nello stesso arco di tempo, che non hanno mai sviluppato alcun tumore del sangue.
Analizzando fino a 10 campioni annuali per persona, alcuni dei quali prelevati ben 15 anni prima della diagnosi, il team ha potuto leggere il DNA del sangue come un paleontologo legge gli strati geologici della Terra. Per farlo, hanno inventato una tecnica chiamata TETRIS-seq, un sistema di lettura genetica ad altissima precisione capace di scovare anche una singola cellula mutata nascosta in mezzo a mille cellule sane.
La scala mobile delle mutazioni: come accelera il motore del tumore
Applicando modelli matematici presi in prestito dalla biologia evolutiva, gli scienziati sono riusciti a calcolare non solo la velocità di crescita delle cellule nel presente, ma anche a riavvolgere il nastro fino al momento esatto in cui è comparsa la prima mutazione. I risultati hanno riscritto la linea temporale della malattia:
-
L’innesco in gioventù: Nei due terzi delle donne che hanno poi sviluppato la leucemia, la prima mutazione chiave era già avvenuta prima dei 20 anni di età, in alcuni casi persino durante l’infanzia. In media, tra la comparsa della prima cellula mutata e la diagnosi di leucemia trascorrono più di 50 anni.
-
La crescita al rallentatore: Per decenni, questo primo clone cresce con una lentezza disarmante. Il suo vantaggio evolutivo è minimo, e la popolazione di cellule mutate impiega dai 2 ai 7 anni per raddoppiare di numero. In questa fase iniziale, il sangue di chi svilupperà la leucemia è praticamente indistinguibile da quello di chi invecchia normalmente.
-
L’effetto domino delle mutazioni successive: La svolta avviene quando una cellula di questo primo clone subisce una seconda mutazione. In media, questo secondo colpo avviene circa 30 anni prima della diagnosi. Ogni nuova mutazione non si limita a sommarsi alla precedente, ma agisce come un acceleratore moltiplicativo, aumentando la velocità di crescita del clone di 2 o 3 volte.
-
L’esplosione finale: Quando un clone accumula tre o quattro mutazioni, la sua crescita diventa vertiginosa. Le cellule non impiegano più anni per raddoppiare, ma pochi mesi o addirittura poche settimane, invadendo rapidamente il midollo osseo e scatenando la leucemia acuta.
| Fase evolutiva del clone | Numero di mutazioni | Tempo medio prima della diagnosi | Tempo di raddoppio delle cellule | Vantaggio di crescita annuo (Fitness) |
| Innesco silenzioso |
1 mutazione |
Oltre 50 anni |
2 – 7 anni |
10% – 30% |
| Accelerazione intermedia |
2 mutazioni |
Circa 30 anni |
1 – 3 anni |
20% – 100% |
| Espansione aggressiva |
3 mutazioni |
Circa 10 – 15 anni |
Pochi mesi |
50% – 200% |
| Trasformazione leucemica |
4 o più mutazioni |
Pochi anni o mesi |
Poche settimane |
100% – 1.000% |
I tre volti dell’evoluzione del sangue e il segnale di allarme invisibile
Osservando le traiettorie cellulari delle 47 pazienti, i ricercatori hanno scoperto che la malattia può seguire tre diversi percorsi evolutivi:
-
Evoluzione lineare (55% dei casi): Un singolo ceppo cellulare acquisisce una mutazione dopo l’altra lungo una linea retta, diventando progressivamente più forte fino a prendere il sopravvento.
-
Interferenza clonale (23% dei casi): Nel midollo osseo si scatena una vera e propria guerra darwiniana. Più famiglie di cellule mutate crescono contemporaneamente su rami paralleli e si ostacolano a vicenda. Alcuni cloni sembrano destinati a vincere, poi vengono superati da un rivale più veloce e crollano, creando inversioni di rotta spettacolari prima che un super-clone prevalga su tutti.
-
Evoluzione tardiva (21% dei casi): In circa una paziente su cinque, le cellule mutate non erano rilevabili fino a 1 o 2 anni prima della diagnosi, suggerendo che in questi casi la trasformazione avvenga in modo fulmineo o tramite mutazioni molto rare non incluse nei pannelli standard.
La scoperta più importante per la medicina preventiva riguarda però il fenomeno chiamato sweep somatico (letteralmente “spazzata somatica”). In almeno un terzo delle donne destinate ad ammalarsi (e in nessuna delle donne sane di controllo), un intero clone mutato aveva già “spazzato via” tutte le cellule staminali normali anni prima della diagnosi, arrivando a costituire la quasi totalità del sangue.
Verificando questo dato su oltre 420.000 persone della UK Biobank, i ricercatori hanno scoperto che chi presenta uno sweep somatico ha un rischio enormemente più elevato (oltre 100 volte superiore) di sviluppare una leucemia mieloide. Il problema finora era che i test genetici tradizionali scartavano questo segnale di allarme: vedendo la mutazione in quasi il 100% delle cellule del sangue, gli algoritmi standard la scambiavano per una innocua variante genetica ereditaria presente fin dalla nascita, ignorando che si trattava invece di un clone pre-leucemico che aveva colonizzato l’intero organismo.
Rallentare il tempo per fermare il cancro: le prospettive di prevenzione
La vera rivoluzione concettuale di questo studio risiede nella prevedibilità matematica della crescita cellulare. Una volta che un clone mutato si è stabilito nel midollo osseo, non cresce in modo caotico, ma segue una traiettoria esponenziale regolare. Conoscere la dimensione del clone in due momenti diversi permette ai medici di calcolare dove si troverà tra dieci o vent’anni.
Poiché la crescita è esponenziale, anche un intervento medico molto leggero e poco tossico, applicato nella lunga finestra temporale di 10-20 anni che separa la seconda mutazione dalla diagnosi, potrebbe avere effetti enormi. I modelli matematici dimostrano che rallentare anche solo leggermente la velocità di divisione di questi cloni ad alto rischio basterebbe a impedire loro di raggiungere la massa critica necessaria per acquisire la quarta mutazione fatale, spostando l’eventuale insorgenza della malattia ben oltre l’aspettativa di vita umana.
Questa prospettiva non è fantascienza: presso l’ospedale Addenbrooke’s di Cambridge è già attiva la Cambridge Clonal Haematopoiesis Clinic, la prima clinica europea dedicata proprio al monitoraggio delle persone sane portatrici di mutazioni ad alto rischio, dove in futuro potranno essere sperimentati farmaci mirati (come gli inibitori di IDH) o vaccini terapeutici per spegnere la miccia della leucemia sul nascere.
Approfondimenti tecnici dallo studio originale
Per i lettori, i medici e i ricercatori interessati ai dettagli metodologici, bioinformatici e matematici pubblicati da Watson, Blundell e colleghi su Nature, vengono illustrati di seguito i pilastri tecnici dell’indagine.
1. Architettura della piattaforma di sequenziamento TETRIS-seq
I campioni utilizzati provenivano da siero crioconservato a partire da provette con gel separatore (Greiner Bio-One) centrifugate dopo un tempo mediano di 22,1 ore dal prelievo. Questo intervallo ha permesso il rilascio fisiologico del DNA leucocitario nel siero, consentendo di estrarre una media di 279 ng/ml di DNA nei casi pre-LMA e 270 ng/ml nei controlli (input mediano utilizzato per le librerie: 50 ng).
Per interrogare simultaneamente diverse classi di alterazioni genomiche sullo stesso campione di partenza, il team ha sviluppato TETRIS-seq (integrative duplex error-corrected DNA sequencing), suddividendo il DNA amplificato in due flussi di cattura ibrida con sonde da 120 nucleotidi (TWIST Biosciences):
-
Pannello SNV/Indel (circa 58 kb, 589 sonde): Progettato per coprire gli esoni ricorrentemente mutati di 34 geni driver dell’ematopoiesi clonale e della LMA (tra cui DNMT3A, TET2, ASXL1, SRSF2, SF3B1, IDH1, IDH2, TP53, NPM1, FLT3, JAK2, RUNX1, WT1, CEBPA, DDX41). La preparazione delle librerie integra adattatori con Unique Molecular Identifiers (UMI) duplex da 3 bp. Sequenziato su piattaforma Illumina NovaSeq 6000 S4 a una profondità grezza di circa 50.000x, il pannello raggiunge una profondità di consenso duplex (Duplex Consensus Sequence, DCS) superiore a 1.500x, garantendo una soglia di rilevamento affidabile per varianti a singolo nucleotide (SNV) e piccole inserzioni/delezioni fino a una Variant Allele Frequency (VAF) $\ge 0,1\%$.
-
Pannello mCA, riarrangiamenti e KMT2A-PTD (circa 1,6 Mb, 13.114 sonde): Analizzato tramite Single Strand Consensus Sequence (SSCS) a una profondità grezza di circa 1.000x. Include 10.326 polimorfismi a singolo nucleotide (SNP) comuni spaziati ogni ~280 kb per rilevare alterazioni cromosomiche a mosaico (mCA: guadagni, perdite e perdita di eterozigosi neutrale per copia, CN-LOH) di dimensioni $\ge 5\text{ Mb}$, oltre a sonde specifiche per i punti di rottura di 7 traslocazioni/inversioni ricorrenti secondo la classificazione OMS ($t(6;9)$, $t(8;21)$, $t(9;11)$, $t(9;22)$, $t(15;17)$, $t(16;16)$ e $inv(16)$) e gli esoni 2-27 di KMT2A per identificare duplicazioni tandem parziali (KMT2A-PTD) tramite il rapporto di copertura normalizzato tra l’esone 3 e l’esone 27.
2. Modello in silico di correzione del rumore e fasatura longitudinale
Nonostante il tasso di errore teorico del sequenziamento duplex sia inferiore a $10^{-9}$ per base, artefatti biochimici generati durante la preparazione delle librerie (es. riparazione delle estremità o sonicazione) possono superare il filtro duplex. Per eliminare i falsi positivi a bassissima VAF, gli autori hanno implementato un modello statistico sito-specifico e base-specifico:
-
Per ogni posizione genomica e per ogni possibile sostituzione nucleotidica, il numero di letture mutate ($k$) osservate nei campioni della stessa corsa di sequenziamento viene modellato tramite una distribuzione beta-binomiale (o binomiale quando $\le 3$ campioni presentano letture varianti) per stimare il tasso di errore di fondo e il parametro di dispersione.
-
Una variante viene classificata come reale solo se il suo $P$-value è inferiore alla soglia critica di $6 \times 10^{-6}$, valore calibrato per mantenere il False Discovery Rate (FDR) al di sotto del 5%. Nei siti hotspot catalogati in COSMIC v.92 o in presenza di campioni seriali dello stesso paziente nella medesima corsia, l’algoritmo applica una procedura iterativa che esclude progressivamente i campioni positivi dal calcolo del rumore di fondo per non mascherare cloni a bassa frequenza.
-
Per le alterazioni cromosomiche (mCA), lo studio sfrutta la natura longitudinale dei prelievi: la fase aplotipica degli SNP eterozigoti viene determinata nel campione più vicino alla diagnosi (dove la frazione cellulare del clone è massima) e proiettata retrospettivamente sui prelievi precedenti. Questo approccio abbassa la soglia di sensibilità al 50% dal 20-25% (tipico della chiamata non fasata) fino a circa l’1% di frazione cellulare.
3. Formalismo matematico della dinamica clonale e inferenza evolutiva
Per ricostruire l’architettura filogenetica e quantificare l’effetto selettivo delle mutazioni, gli autori hanno applicato il principio della piccionaia (se la somma delle frazioni cellulari di due varianti supera il 100%, esse devono coesistere nello stesso clone), l’analisi dell’incrocio delle traiettorie e la correlazione dinamica.
La crescita di ciascun clone nel tempo viene modellata come un processo deterministico-stocastico governato dall’età di insorgenza stabile (establishment time, $t_0$) e dal vantaggio selettivo relativo (fitness, $s$, espresso in percentuale annua rispetto alle cellule staminali wild-type). Al tempo $t_1$, la dimensione assoluta di un clone è descritta dall’equazione:
Poiché la popolazione totale delle cellule staminali ematopoietiche attive è vincolata a una dimensione effettiva costante, i cloni competono globalmente attraverso la fitness media della popolazione ($\bar{x}$), che rappresenta la somma delle fitness di tutti i cloni ponderata per la loro frequenza. La frequenza relativa di un singolo clone al tempo $t_1$ è data da:
Il tasso di crescita istantaneo ($\Delta$) di un clone portatore di $k$ mutazioni driver è determinato dalla differenza tra la somma degli effetti delle sue mutazioni e la fitness media dell’intero ecosistema midollare:
Quando la fitness media del sangue ($\bar{x}$) supera il vantaggio intrinseco ($s_i$) di un clone più vecchio e meno aggressivo, il valore di $\Delta$ diventa negativo e il clone inizia a regredire, spiegando matematicamente le inversioni di rotta osservate nei casi di interferenza clonale. I parametri $t_0$ e $s$ per ogni paziente sono stati stimati mediante un algoritmo di massima verosimiglianza binomiale a tre stadi (simile al simulated annealing, ripetuto su 25 seed iniziali con 1.000-5.000 ottimizzazioni per stadio).
4. Simulazione stocastica a ramificazione e validazione su UK Biobank
Per verificare se queste regole potessero spiegare l’epidemiologia reale della leucemia, gli autori hanno eseguito 200.200 simulazioni stocastiche basate su un processo continuo di nascita-morte di $N$ cellule staminali ematopoietiche che si dividono simmetricamente ogni $\tau$ anni, assumendo i parametri fisiologici umani noti ($N\tau \approx 10^5\text{ anni}$ e tasso di mutazione driver $U \approx 10^{-5}$ per cellula all’anno).
Gli effetti di fitness delle singole mutazioni sono stati estratti da una distribuzione esponenziale allungata (stretched exponential):
con parametri $p = 3$, $s_0 = 16\%$ annuo per la prima mutazione ($k=1$) e un fattore di scala geometrico $r = 2,5$ per ogni mutazione successiva (portando le mediane teoriche a circa $40\%$, $100\%$ e $250\%$ annuo per cloni con 2, 3 e 4 mutazioni). Definendo la LMA conclamata come l’acquisizione di 4 mutazioni driver in un clone che supera il 50% della frazione cellulare entro gli 85 anni, il modello ha generato 943 casi virtuali (rischio cumulativo dello 0,47%, praticamente identico allo 0,48% registrato clinicamente da Cancer Research UK).
Infine, l’analisi retrospettiva dei dati di sequenziamento dell’esoma su 420.054 partecipanti della UK Biobank (focalizzata su 27 posizioni hotspot somatiche per escludere artefatti germinali) ha confermato il valore predittivo degli sweep somatici ($VAF > 30\%$): i portatori di uno sweep presentavano un Odds Ratio pari a 107 (intervallo di confidenza al 95%: 75-150; $P = 2,7 \times 10^{-67}$ al test esatto di Fisher) per lo sviluppo futuro di leucemia mieloide, dimostrando che la rimozione automatica delle varianti ad alta VAF nelle pipeline bioinformatiche standard occulta uno dei più potenti biomarcatori pre-diagnostici esistenti.
Traduzione o Sintesi divulgativa dell’abstract ai sensi del Diritto di Citazione per fini di discussione e divulgazione scientifica (art. 70 L. 633/1941). La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sottostante.
Abstract
L’evoluzione somatica nei tessuti invecchiati è alla base di molti tumori. Tuttavia, la nostra comprensione quantitativa delle regole che governano questa evoluzione precancerosa rimane incompleta. In questo studio, sfruttiamo una collezione unica di campioni di sangue seriali3, raccolti annualmente per un periodo fino a un decennio e a partire da 15 anni prima della diagnosi di leucemia mieloide acuta, per fornire una descrizione quantitativa delle dinamiche evolutive precancerose. Utilizzando il sequenziamento duplex profondo e la teoria evolutiva, quantifichiamo l’età di acquisizione e gli effetti sulla fitness degli eventi driver chiave nello sviluppo della leucemia mieloide acuta. Le prime mutazioni driver vengono tipicamente acquisite nei primi decenni di vita, quando il sangue è ancora altamente policlonale. Questi cloni precoci a crescita lenta acquisiscono successivamente molteplici ulteriori mutazioni driver che conferiscono vantaggi selettivi fino a 100 volte maggiori rispetto ai driver iniziali. Questi cloni a crescita più rapida, portatori di molteplici mutazioni driver, possono causare una completa disgregazione somatica del sangue decenni prima della diagnosi, una caratteristica fortemente associata alla futura leucemia mieloide acuta. I nostri dati dimostrano che le dinamiche clonali del sangue sono coerenti con una serie di regole evolutive straordinariamente semplici che trovano un equilibrio tra caso e determinismo.
“Evolutionary dynamics in the years preceding acute myeloid leukaemia” by Caroline J. Watson, Gladys Y. P. Poon, Hamish A. J. MacGregor, Adriana V. A. Fonseca, Sophia Apostolidou, Aristi Damaskou, Christopher Boniface, Samuel Hackett, Aleksandra Gentry-Maharaj, Usha Menon and Jamie R. Blundell, 11 November 2026, Nature. DOI: 10.1038/s41586-026-11269-x


 by
