L’insufficienza cardiaca rappresenta una delle sfide mediche più complesse dei nostri tempi, una condizione in cui il cuore perde progressivamente la capacità di pompare il sangue in modo efficiente in tutto l’organismo. Per anni, la ricerca scientifica ha cercato di comprendere i meccanismi profondi che trasformano un danno acuto, come un infarto miocardico o un periodo di ipertensione prolungata, in una patologia cronica e debilitante. Oggi, un importante studio pubblicato su Nature Communications offre una prospettiva terapeutica del tutto inedita, individuando un bersaglio molecolare capace di fermare la progressione del danno cardiaco.
Il problema invisibile delle cicatrici cardiache
Quando il tessuto cardiaco subisce un trauma, l’organismo attiva una risposta di riparazione immediata. Le cellule specializzate nella produzione di tessuto connettivo, chiamate fibroblasti, si risvegliano e iniziano a produrre collagene e altre proteine della matrice extracellulare per tappare la ferita e impedire la rottura della parete ventricolare. Questo processo iniziale è fondamentale per la sopravvivenza del paziente nelle primissime ore successive a un evento ischemico.
Tuttavia, il problema principale sorge quando questa risposta protettiva non si spegne. I fibroblasti diventano iperattivi, continuando a depositare tessuto cicatriziale in eccesso anche molto tempo dopo la guarigione della ferita. Questa condizione, nota come fibrosi cardiaca, rende il muscolo cardiaco rigido, impedendo al ventricolo di rilassarsi e contrarsi correttamente. Fino ad ora, la medicina non disponeva di trattamenti efficaci in grado di invertire o bloccare questa pericolosa deriva fibrotica.
La scoperta della proteina chiave nel tessuto cardiaco
Un team di ricercatori guidato da scienziati del Nora Eccles Harrison Cardiovascular Research Training Institute presso la University of Utah Health ha scoperto che una specifica proteina, denominata AEBP1 (e la sua versione a catena lunga nota come ACLP), gioca un ruolo centrale nell’innescare e mantenere questa cicatrice anomala. Attraverso analisi genetiche avanzate, gli studiosi hanno osservato che il gene responsabile della produzione di questa proteina risulta fortemente iperattivo nei cuori delle persone affette da insufficienza cardiaca avanzata.
La proteina AEBP1 si concentra in modo massiccio proprio nelle aree del miocardio danneggiate e attorno alle zone colpite dall’infarto. Nelle persone sane, i livelli di questa molecola sono estremamente bassi, mentre nei cuori malati la sua presenza stimola incessantemente i fibroblasti a comportarsi in modo aggressivo, promuovendo la formazione di una fitta rete di cicatrici fibrotiche.
Esperimenti sui topi e finestre temporali di intervento
Per testare l’effettivo potere terapeutico del blocco di questa proteina, i ricercatori hanno condotto esperimenti su modelli animali, focalizzandosi su topi geneticamente modificati per eliminare il gene Aebp1 specificamente nei fibroblasti, oppure utilizzando vettori virali terapeutici per ridurne i livelli globalmente.
I risultati ottenuti sono stati particolarmente rilevanti:
-
Bloccando l’attività di AEBP1 in concomitanza con un infarto miocardico, i topi hanno sviluppato una quantità significativamente inferiore di tessuto cicatriziale in eccesso.
-
La funzionalità cardiaca, misurata tramite parametri come la frazione di eiezione, è risultata nettamente superiore a distanza di quattro settimane rispetto ai gruppi di controllo non trattati.
-
Nei modelli di sovraccarico di pressione, che simulano l’ipertensione cronica, la riduzione della proteina ha attenuato drasticamente l’ipertrofia cardiaca e la fibrosi interstiziale diffusa.
Un aspetto cruciale emerso dalla ricerca riguarda la tempistica dell’intervento terapeutico. Quando i ricercatori hanno ridotto i livelli di AEBP1 in una fase successiva, ovvero dopo che l’insufficienza cardiaca si era già instaurata e cronicizzata, non si è osservato un recupero significativo della funzione cardiaca. Questo dimostra che bloccare la proteina è estremamente efficace nel prevenire la formazione di cicatrici dannose e nel fermare la progressione della malattia, ma non è in grado di cancellare un danno strutturale già consolidato nel tempo.
Studi sui campioni di tessuto umano e inversione del danno
Per verificare se questi dati biologici potessero essere applicati anche agli esseri umani, il team ha utilizzato fette di tessuto cardiaco umano prelevate sia da donatori sani sia da pazienti con insufficienza cardiaca terminale, mantenute in vita in apposite colture di laboratorio a lungo termine.
Gli esperimenti hanno confermato la validità della scoperta:
-
Quando i ricercatori hanno aumentato artificialmente i livelli della proteina ACLP in tessuto cardiaco sano, le cellule hanno iniziato a mostrare alterazioni morfologiche tipiche dell’insufficienza cardiaca.
-
Al contrario, riducendo i livelli di AEBP1 in campioni di tessuto donati da pazienti affetti da insufficienza cardiaca, l’architettura cellulare è tornata ad apparire più sana, accompagnata da una sensibile diminuzione del livello di cicatrizzazione.
Gli scienziati sottolineano tuttavia che l’obiettivo futuro non consiste nel bloccare completamente la fibrosi in assoluto, poiché una minima attività cicatriziale è indispensabile subito dopo un infarto per evitare il collasso strutturale del cuore. La strategia vincente risiede nel consentire la guarigione iniziale della ferita per poi inibire tempestivamente i fibroblasti iperattivi prima che producano danni irreversibili.
I meccanismi molecolari e i segnali cellulari coinvolti
A livello molecolare, la ricerca ha svelato i percorsi attraverso cui AEBP1 esercita i suoi effetti negativi. La proteina agisce regolando l’attività di specifici fattori di trascrizione genica, tra cui MRTFB e RUNX2, oltre a stimolare la sintesi di marcatori contrattili e strutturali come il collagene di tipo uno (COL1A1) e la transgelina (SM22).
Mediante tecniche di biologia molecolare, i ricercatori hanno dimostrato che RUNX2 si trova a valle della segnalazione mediata da ACLP, agendo come un interruttore fondamentale per attivare i fibroblasti e trasformarli in miofibroblasti produttori di cicatrici. L’inibizione mirata di questi passaggi biologici apre la strada a nuove classi di farmaci antifibrotici in grado di proteggere il miocardio da rimodellamenti disadattivi.
Approfondimenti tecnici avanzati dalla ricerca scientifica
Dal punto di vista metodologico e biochimico, lo studio pubblicato su Nature Communications fornisce un quadro dettagliato dei protocolli sperimentali e delle analisi condotte dal team di ricerca dell’University of Utah Health. Di seguito vengono riportati i principali dettagli tecnici emersi dalla documentazione di riferimento:
-
Vettori virali e somministrazione in vivo: Per ottenere il knockdown mirato di Aebp1, i ricercatori hanno impiegato vettori virali basati su virus ad associazioni adeno-associate di sierotipo 9 (AAV9). Nello specifico, sono stati utilizzati costruttori con promotori guidati dal citomegalovirus (CMV) per il silenziamento globale mediante microRNA (
AAV9-CMV-miR30G-mAebp1) e costruttori specifici per i fibroblasti basati sul promotore della periostina (AAV9-Postn-miR30G-mAebp1), somministrati tramite iniezione retro-orbitale a una concentrazione di $3.1 \times 10^{12} \, \text{VG kg}^{-1}$. -
Analisi epigenetiche CUT&RUN: Per mappare le modificazioni epigenetiche associate all’attivazione genica guidata da ACLP, è stata eseguita l’analisi CUT&RUN (Cleavage Under Targets and Release Using Nuclease) utilizzando anticorpi specifici contro l’istone H3K27Ac, un marcatore epigenetico fondamentale per gli enhancer trascrizionali attivi. I dati hanno dimostrato un arricchimento significativo dei picchi di H3K27Ac in corrispondenza dei loci genici di Col1a1, Tagln2, Runx2 e Mrtfb in seguito alla sovraespressione di ACLP nei fibroblasti cardiaci di topo (MCF).
-
Tecniche di sequenziamento e trascrittomica: L’estrazione dell’RNA totale è stata effettuata utilizzando il kit miRNeasy Mini (Qiagen), seguita da sequenziamento dell’RNA (RNA-seq) su piattaforma Illumina HiSeq 2500 con letture a estremità singola di 50 bp. L’allineamento genomico è stato eseguito sui genomi di riferimento umano (Ensembl90) e murino (mm10, GRCm38). L’analisi differenziale dei geni è stata condotta applicando una soglia di falso tasso di scoperta (FDR) del 5% tramite il pacchetto DESeq2, filtrando i geni con un valore di $p$ corretto inferiore a 0.05 e variazioni di logaritmo in base 2 superiori a 0.585.
-
Validazione proteica tramite Western Blot: I livelli proteici di MRTFB, SM22 (transgelin 2), COL1A1, RUNX2 e $\alpha$-SMA sono stati quantificati caricando $30 \, \mu\text{g}$ di proteine estratte con tampone RIPA su gel di poliacrilammide. La normalizzazione è stata effettuata utilizzando la colorazione delle proteine totali (TPS, Total Protein Stain) rilevata mediante il sistema a infrarossi LiCor Revert 700, garantendo una precisione analitica rigorosa priva di bias legati a singoli housekeeping genes.
-
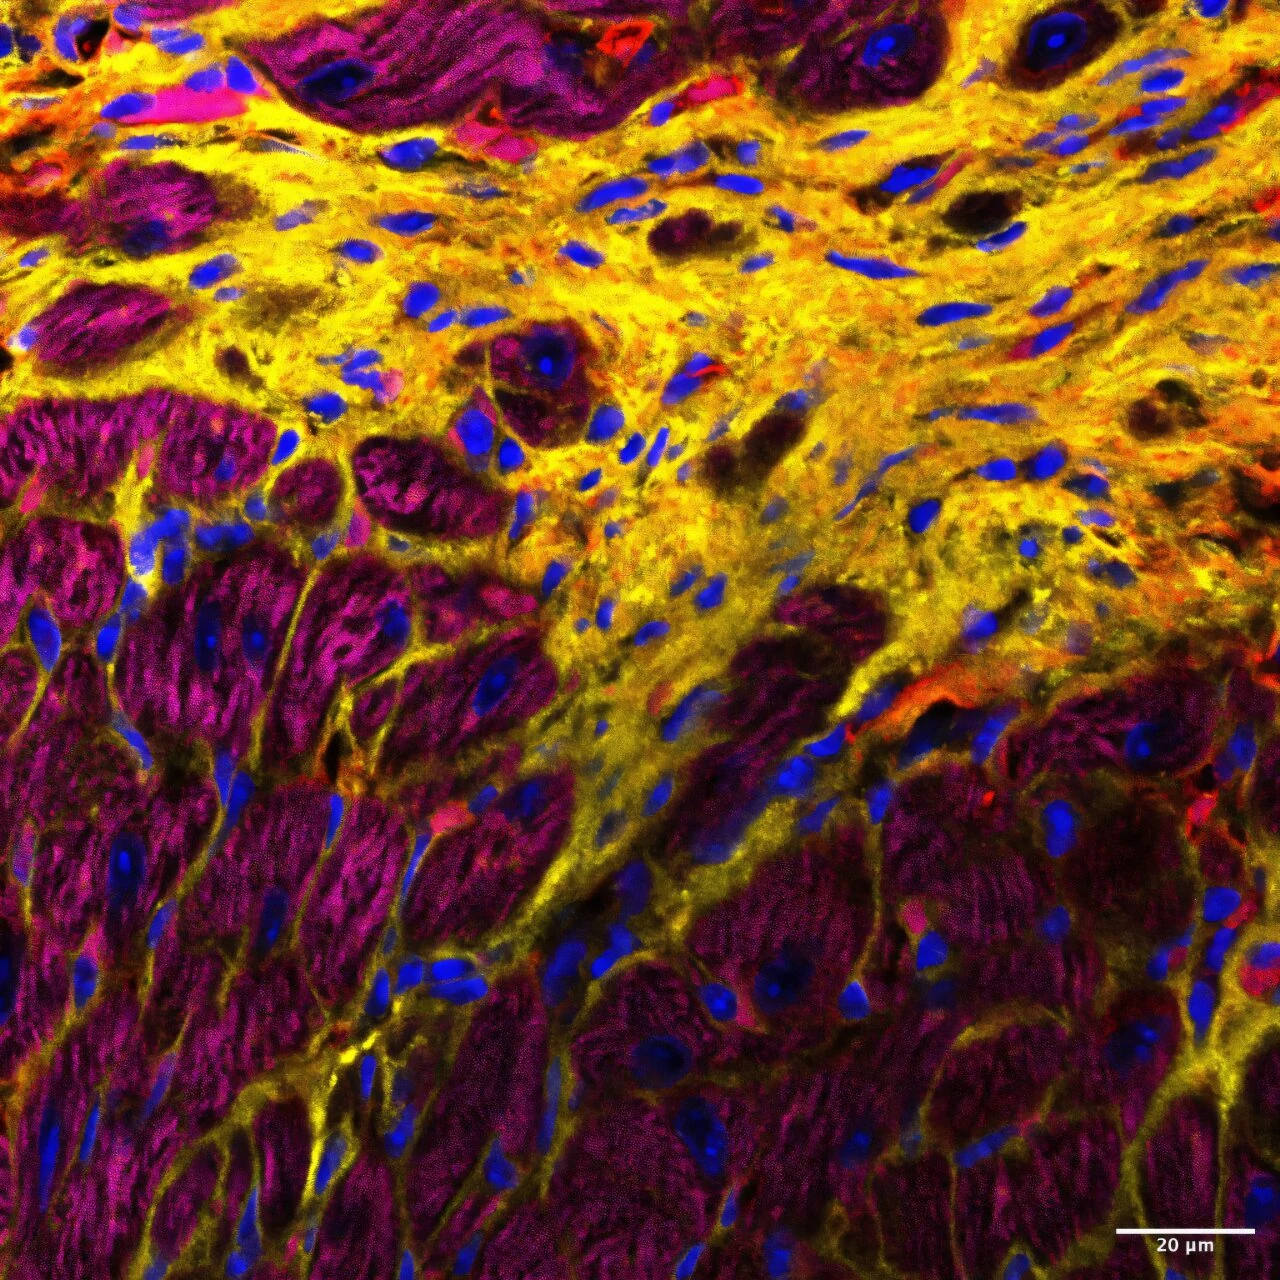
Analisi di immagine e morfometria cellulare: Le sezioni istologiche sia murine che umane sono state marcate con DAPI per i nuclei, WGA (Wheat Germ Agglutinin) per delimitare le membrane cellulari e la matrice extracellulare, oltre ad anticorpi primari contro periostina, vimentina e AEBP1. Le immagini confocali bidimensionali ($1024 \times 1024$ pixel) sono state elaborate tramite il software Fiji/ImageJ applicando filtri di soglia basati sull’istogramma locale per calcolare la percentuale di matrice extracellulare (ECM%), l’area della superficie cellulare e i rapporti geometrici di lunghezza e larghezza (Length-to-Width Ratio e Width-to-Length Ratio) dei cardiomiociti.
Traduzione dell’abstract ai sensi del Diritto di Citazione per fini di discussione e divulgazione scientifica (art. 70 L. 633/1941). La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sottostante.
Abstract
L’attivazione persistente dei fibroblasti cardiaci determina un’eccessiva deposizione di matrice extracellulare, promuovendo fibrosi miocardica maladattativa, rimodellamento avverso e progressione dell’insufficienza cardiaca (IC). Sebbene la proteina 1 legante l’enhancer degli adipociti (AEBP1) e la proteina simil-carbossipeptidasi aortica (ACLP, proteina a lunghezza intera codificata da AEBP1 ) siano state implicate nella fibrosi patologica in diversi organi, incluso il cuore, il loro ruolo funzionale nella fibrosi cardiaca rimane sconosciuto. In questo studio, dimostriamo che AEBP1 è un mediatore della fibrosi miocardica e del rimodellamento cardiaco avverso. L’eliminazione specifica dei fibroblasti o la riduzione dell’espressione di Aebp1 nel miocardio migliorano significativamente la funzione cardiaca e prevengono il rimodellamento patologico in modelli murini di ischemia miocardica e danno indotto da sovraccarico pressorio. Negli studi di coltura di tessuto miocardico umano, la sovraespressione di ACLP induce un rimodellamento patologico nei cuori non affetti da insufficienza cardiaca, mentre la riduzione dell’espressione di AEBP1 induce un rimodellamento strutturale inverso nel miocardio affetto da insufficienza cardiaca. A livello meccanicistico, ACLP regola l’espressione di MRTFB, RUNX2, SM22 e COL1A1, orchestrando così l’attivazione dei fibroblasti. Nel complesso, questi risultati identificano AEBP1 come mediatore della fibrosi miocardica e ne evidenzia l’inibizione come potenziale terapia antifibrotica in seguito a danno acuto.
Thirupura S. Shankar et al., Adipocyte enhancer binding protein 1 (AEBP1) inhibition mediates cardiac reverse remodeling by regulating MRTFB and RUNX2 signaling, Nature Communications (2026). DOI: 10.1038/s41467-026-79136-x


 by
