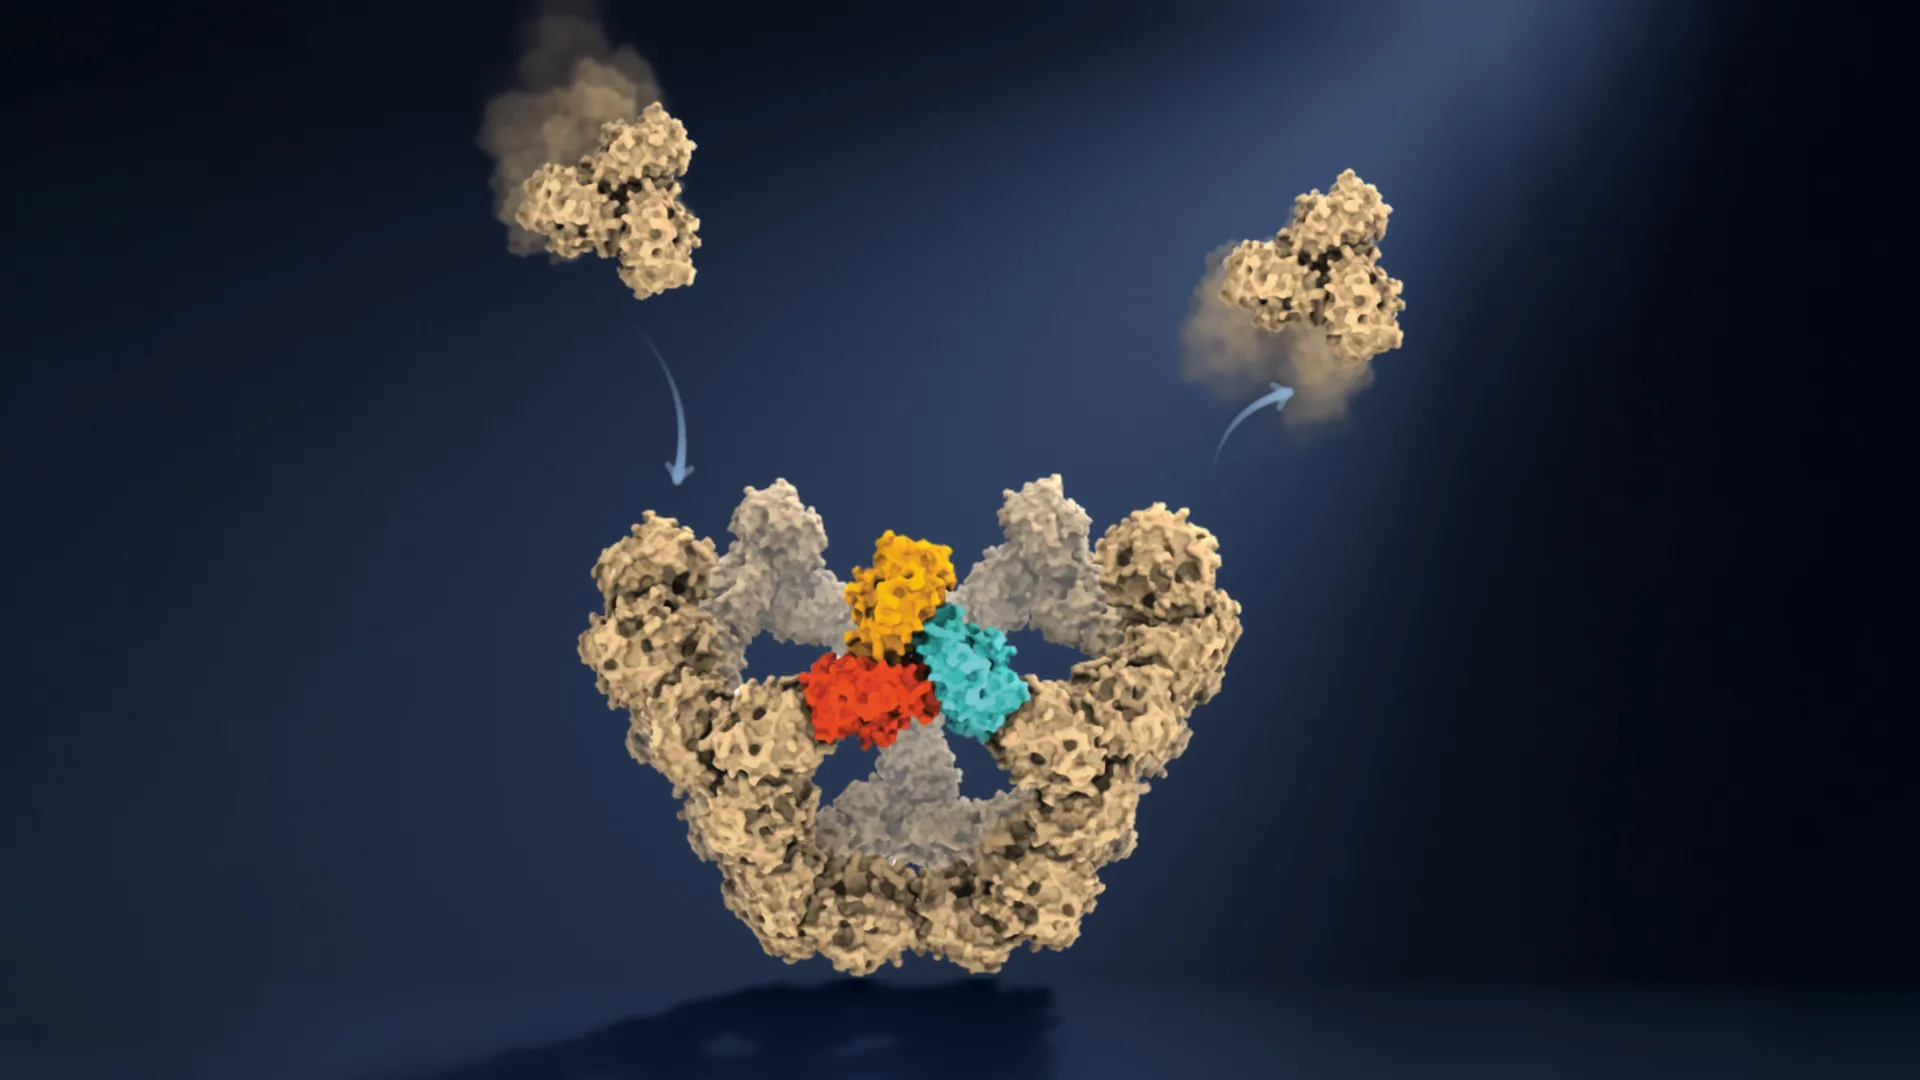
Un gruppo di ricercatori dell’Università di Oxford ha finalmente svelato uno dei segreti più affascinanti e complessi della biologia, osservando per la prima volta in tempo reale il processo con cui particelle simili a virus si autoassemblano molecola per molecola. Questa straordinaria scoperta, pubblicata sulla prestigiosa rivista scientifica Nature, chiarisce le regole sorprendentemente semplici che permettono la formazione di strutture biologiche complesse con una affidabilità straordinaria. Per decenni, gli scienziati hanno cercato di catturare questo fenomeno direttamente, scontrandosi con la difficoltà di tracciare reazioni chimiche estremamente rapide e transitorie.
Le sfide geometriche dell’autoassemblaggio biologico
I virus possiedono un involucro proteico protettivo, chiamato capside, che serve a immagazzinare e proteggere il loro delicato materiale genetico. A seconda del tipo di virus, questi gusci protettivi possono essere composti da decine o addirittura migliaia di singoli componenti proteici. La cosa più sorprendente è che, in moltissimi casi, queste proteine riescono a organizzarsi autonomamente nella struttura corretta senza l’ausilio di alcun macchinario cellulare esterno o progetto predefinito.
Tuttavia, risolvere questo problema di costruzione è un’impresa titanica. Le singole proteine hanno migliaia di possibili modi di connettersi tra loro, creando un numero astronomico di percorsi di assemblaggio alternativi. Senza un sistema di controllo, il sistema rischierebbe di rimanere intrappolato in configurazioni errate, un ostacolo teorico noto nella biologia strutturale. La nuova ricerca dimostra invece che il processo somiglia alla navigazione in un labirinto complesso, dove solo determinati sentieri conducono a un progresso duraturo.
Il ruolo cruciale dei legami deboli e dei punti di controllo
Il segreto dell’efficienza virale risiede nella natura debole e reversibile delle interazioni iniziali tra le proteine. Quando i componenti si incontrano, formano legami labili che si rompono facilmente se la combinazione non è quella giusta. Questa flessibilità permette alle molecole di commettere errori temporanei, staccarsi e riprovare continuamente nuove combinazioni finché non trovano la disposizione geometrica corretta.
Il processo di costruzione riceve una spinta fondamentale quando si raggiunge una tappa cruciale: la formazione di un anello pentagonale chiuso, composto da cinque blocchi proteici più grandi. Questa struttura rappresenta il primo vero punto di controllo stabile. Una volta formato questo nucleo iniziale, la fisica del sistema cambia radicalmente:
-
Riduzione dei percorsi: Le strutture stabili riducono drasticamente l’enorme numero di combinazioni possibili a un insieme ristretto di vie efficaci.
-
Crescita accelerata: Ogni fase stabile successiva richiede un numero inferiore di blocchi aggiuntivi, facendo sì che la particella cresca sempre più rapidamente.
-
Consolidamento definitivo: Quando un numero sufficiente di componenti si unisce nella corretta configurazione geometrica chiusa, la struttura diventa altamente stabile e l’assemblaggio procede senza inversioni.
Nuove prospettive per la medicina e la farmacologia
Comprendere nei minimi dettagli molecolari come i virus costruiscono i loro involucri protettivi apre la strada a straordinarie applicazioni mediche. Identificare le regole di questo assemblaggio permetterà in futuro di progettare nuovi farmaci antivirali capaci di interrompere la costruzione dei gusci proteici prima che il virus possa completarsi. Allo stesso tempo, queste conoscenze aiuteranno gli scienziati a ingegnerizzare particelle simil-virali sicure ed efficienti per lo sviluppo di vaccini avanzati e terapie geniche innovative.
Approfondimenti tecnici dallo studio originale
Metodologia e fotometria di massa
Per superare i limiti dei metodi tradizionali, che consentivano di osservare solo lo stato iniziale e finale delle particelle, i ricercatori di Oxford hanno combinato la fotometria di massa (MP) con un sistema di confinamento a singola molecola. Utilizzando una particella artificiale simile a un virus basata su 60 subunità (chiamata mi3-VLP e organizzata in una simmetria dodecaedrica), il team ha misurato la massa di singole particelle in crescita alla straordinaria velocità di 270 fotogrammi al secondo. Questo approccio ha permesso di monitorare l’aggiunta progressiva di ogni singolo elemento costitutivo molecolare nel corso del tempo.
Riduzione della dimensionalità e bilayer lipidici supportati (SLB)
Per favorire l’osservazione dell’assemblaggio di ordine superiore riducendo la penalità entropica, i subunità proteiche sono state ancorate a bilayer lipidici supportati (SLB) tramite tag istidinici (6xHis-tag) legati a lipidi specifici (DGS-NTA). Questa configurazione bidimensionale vincola i gradi di libertà rotazionali e traslazionali, preallineando i trimeri e aumentando l’energia libera di interazione per contatto a circa $6.75 \pm 0.2$ $k_{B}T$, con una costante di dissociazione bidimensionale pari a $K_{D}^{2D} = 0.74 \pm 0.15$ $\mu m^{-2}$.
Dinamica di reazione ed eventi di primo passaggio
L’analisi termodinamica globale basata sulla legge d’azione di massa ha rivelato costanti di dissociazione in soluzione pari a:
-
$K_{D}^{(1)} = 1.3 \pm 0.4$ $\mu M$ per l’interazione tra monomeri e trimeri.
-
$K_{D}^{(2)} = 2.5 \pm 0.4$ $\mu M$ per i passaggi successivi.
Le transizioni tra le configurazioni topologicamente chiuse avvengono attraverso una sequenza di eventi stocastici di primo passaggio (first-passage events), fortemente dipendenti dalla simmetria del capside. Il tempo di residenza (dwell time) decresce man mano che il guscio si chiude, confermando che la nucleazione iniziale (la formazione dell’anello pentagonale) costituisce il vero collo di bottiglia cinetico dell’intero processo di autoassemblaggio biologico.
Traduzione abstract. La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sotto se disponibile.
Abstract
L’assemblaggio biomolecolare è un elemento fondamentale dell’organizzazione cellulare. Svelare i suoi principi sottostanti è essenziale per comprendere la funzione biologica1,2 e il malfunzionamento nelle malattie3,4. L’assemblaggio del capside virale è il sistema di autoassemblaggio archetipico5,6,7, che è stato centrale per stabilire i principi fondamentali alla base dell’assemblaggio biomolecolare e lo sviluppo di nuovi biomateriali8,9,10 e terapie11,12. Tuttavia, nonostante decenni di sforzi sperimentali, l’osservazione e la quantificazione dei percorsi e delle dinamiche di autoassemblaggio virale sono rimaste elusive13. In questo studio combiniamo la fotometria di massa (MP)14 con un metodo di intrappolamento di singole molecole per monitorare l’assemblaggio in tempo reale di singole particelle simil-virali (VLP) con risoluzione molecolare. Dimostriamo che interazioni multivalenti deboli e reversibili controllano il processo di assemblaggio facilitando la selezione stocastica di un insieme limitato di strutture intermedie topologicamente chiuse lungo il percorso. L’assemblaggio è finemente regolato dai tassi di transizione tra questi intermedi, procedendo attraverso una sequenza di eventi di primo passaggio effettivamente irreversibili. I corrispondenti tempi di primo passaggio derivano dalla simmetria VLP, creando una separazione temporale tra la formazione del primo intermedio topologicamente chiuso e il successivo allungamento. Ciò si traduce in un meccanismo di nucleazione e crescita che produce una distribuzione di equilibrio coerente con la legge di azione di massa, nonostante l’irreversibilità complessiva dell’assemblaggio. La caratterizzazione della termodinamica e della cinetica del processo rivela come il sistema si assembli specificamente in una struttura finale con elevata fedeltà, nonostante le migliaia di intermedi di assemblaggio disponibili. Più in generale, il nostro approccio fornisce un quadro generale per visualizzare e quantificare la dinamica delle macchine biologiche multimeriche a livello molecolare.
Roi Asor, Dan Loewenthal, Diana Melnyk, Tiong Kit Tan, Philipp Kukura. Molecular-level observation of the self-assembly of a virus-like particle. Nature, 2026; 657 (8132): 653 DOI: 10.1038/s41586-026-10948-z


 by
