Immaginate una cellula tumorale come una piccola fabbrica in perenne sovraccarico. Quando un tumore cresce in modo incontrollato, i suoi macchinari interni lavorano a ritmi parossistici, producendo enormi quantità di calore, scarti tossici e sottoprodotti metabolici. Tra questi composti di scarto spicca il monossido di carbonio ($CO$), una molecola gassosa celebre per la sua pericolosità inalatoria, ma che le cellule tumorali sovraproducono naturalmente a causa dell’iperattività dell’enzima eme ossigenasi-1 ($HO-1$).
Fino ad oggi, i medici hanno cercato di distruggere queste cellule inviando farmaci tossici dall’esterno, con il pesante limite di colpire indiscriminatamente anche i tessuti sani. Oggi, un gruppo di ricerca ha ribaltato completamente la prospettiva: e se potessimo usare proprio il monossido di carbonio intrappolato nei tumori come un ingrediente chiave per costruire il farmaco direttamente all’interno della cellula malata?
Questa straordinaria intuizione rappresenta il cuore della chimica sintetica terapeutica in vivo, un approccio rivoluzionario che trasforma un veleno cellulare in un mattone di costruzione molecolare.
Scuderia albuminica protegge i catalizzatori nel sangue
Sintetizzare un farmaco all’interno di un organismo vivente richiede l’uso di catalizzatori metallici, in particolare a base di palladio. Il palladio è in grado di prendere il monossido di carbonio e legarlo ad altri frammenti organici con un’efficienza straordinaria. Tuttavia, il corpo umano possiede un sistema di difesa formidabile: fluidi ricchi di molecole contenenti zolfo, chiamate tioli, tra cui spicca il glutammato ridotto o glutatione ($GSH$).
Quando un catalizzatore al palladio entra in contatto con il glutatione libero nel sangue o nel citoplasma, le molecole di zolfo attaccano il metallo, disattivandolo all’istante. Questo fenomeno, noto come avvelenamento da tioli, ha ostacolato per anni l’applicazione della chimica organometallica all’interno dei tessuti viventi.
Per superare questo ostacolo, i ricercatori hanno ideato una sorta di cavallo di Troia molecolare, sfruttando la proteina più abbondante presente nel nostro sangue: l’albumina sierica umana.
-
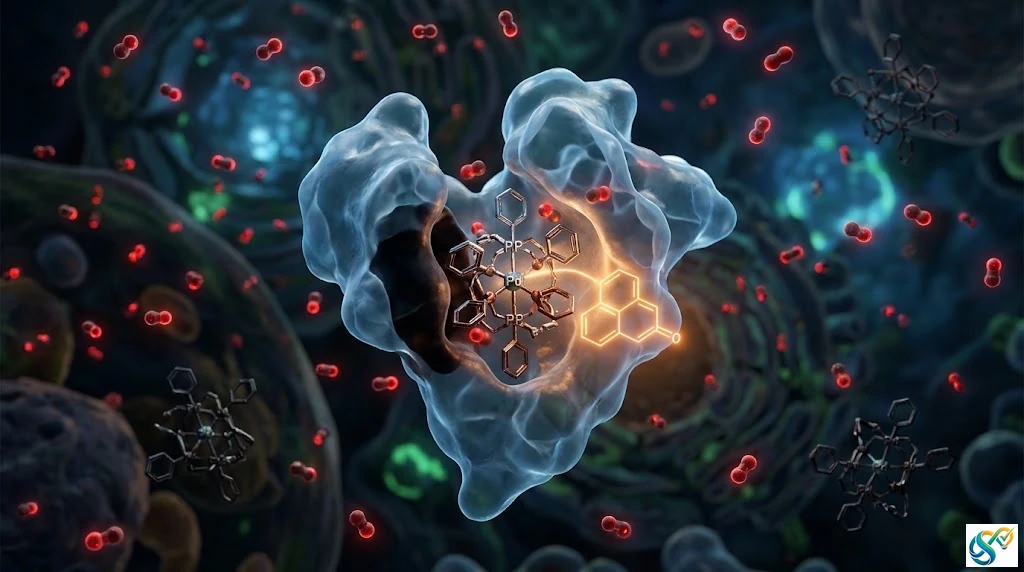
L’albumina possiede nella sua struttura tridimensionale speciali tasche idrofobiche, cioè cavità interne impermeabili all’acqua, chiamate siti di Sudlow.
-
I ricercatori hanno ancorato il complesso di palladio a una molecola guida chiamata cumarina, che si incastra perfettamente nel Sito I di Sudlow dell’albumina.
-
Nascosto all’interno di questa tasca protettiva, il palladio viene schermato dall’attacco del glutatione, mentre la carica negativa della superficie dell’albumina respinge gli anioni tossici.
-
La cellula tumorale, ghiotta di proteine per nutrirsi, assorbe il complesso albumina-palladio tramite un processo di cattura cellulare chiamato endocitosi guidata da dinamina.
Assemblaggio molecolare guidato dal monossido di carbonio
Una volta penetrato nella cellula tumorale, il complesso trova l’ambiente ideale per attivarsi. La cellula malata è satura di monossido di carbonio libero, generato in continuo dalla degradazione dell’eme ad opera di $HO-1$. Il monossido di carbonio penetra nella tasca dell’albumina, si lega al palladio e innesca una reazione chimica a catena estremamente precisa.
Ecco la sequenza di eventi che porta alla nascita del farmaco:
-
Ingresso e orientamento: Il complesso albumina-palladaciclo entra nella cellula tumorale via endocitosi.
-
Cattura del gas: La molecola di monossido di carbonio ($CO$) endogeno viene catturata dal centro di palladio schermato.
-
Carbonilazione: Il palladio inserisce la molecola di $CO$ nella struttura molecolare del cursore preparato in precedenza.
-
Lattamizzazione spontanea: La struttura si ripiega su se stessa creando un anello ammidico rigido, portando alla formazione della classe dei fenantridinoni.
-
Rilascio e azione terapeutica: Il farmaco appena sintetizzato viene rilasciato all’interno del citoplasma, mentre il catalizzatore esaurito rimane legato alla struttura dell’albumina senza creare danni.
I fenantridinoni prodotti in situ rappresentano una struttura farmacologica di enorme valore terapeutico, in grado di bloccare enzimi chiave per la sopravvivenza dei tumori come le topoisomerasi I e la poli(ADP-ribosio) polimerasi ($PARP$).
Selettività tumorale dimostrata nei test di laboratorio
La validità di questo approccio è stata dimostrata attraverso un’intensa serie di esperimenti su linee cellulari in coltura. Mettendo a confronto diverse tipologie di tumore umano con cellule sane di controllo, il sistema ha mostrato una straordinaria capacità di distinzione:
| Tipo di cellula | Origine tessuto | Produzione di farmaco (pmol/106pmol / 10^6pmol/106 cellule) | Note biologiche |
| HepG2 | Tumore del feto/fegato umano | $77$ |
Elevato flusso di $CO$ e spiccata endocitosi |
| HeLa S3 | Tumore del collo dell’utero | $59$ |
Sintesi farmacologica confermata tramite MS |
| MCF7 | Tumore della mammella | $92$ |
Elevata sensibilità nei test a lungo termine |
| A549 | Tumore del polmone | $136$ |
Massima efficienza di conversione in situ |
| TIG3 | Fibroblasti sani umani | $15$ |
Conversione minima, nessun danno ai tessuti sani |
I dati parlano chiaro: le cellule tumorali, avendo livelli elevati di monossido di carbonio, sintetizzano una quantità di farmaco fino a otto volte superiore rispetto alle cellule sane. Nei fibroblasti sani $TIG3$, la mancanza di $CO$ libero impedisce la reazione di carbonilazione, garantendo una protezione naturale del tessuto non tumorale.
Inoltre, test effettuati su sangue intero di topo hanno confermato che il sistema non si attiva prematuramente nel circolo sanguigno. Nel sangue, la quasi totalità del monossido di carbonio è saldamente legata all’emoglobina sotto forma di carbossiemoglobina ($COHb$), rimanendo indisponibile per il catalizzatore a base di palladio. La sintesi avviene quindi esclusivamente all’interno dei tessuti tumorali.
Approfondimenti tecnici dal documento originale
Per chi desidera approfondire la chimica organometallica e i dati analitici alla base di questa ricerca, le sezioni seguenti riportano i dettagli formali estratti direttamente dal lavoro scientifico originale.
Sintesi e caratterizzazione della libreria di palladacicli
La preparazione dei precursori binucleari si basa sulla reazione di ciclopalladazione della $2$-fenilanilina.
-
Il dimero con ponte acetato $1a$ è stato ottenuto trattando la $2$-fenilanilina con $\text{Pd(OAc)}_2$ in toluene a temperatura ambiente per $24$ ore, con una resa del $57\%$.
-
Il dimero con ponte cloruro $1b$ è stato sintetizzato impiegando il sistema $\text{PdCl}_2 / \text{NaCl} / \text{NaOAc}$ in fenolo/metanolo a temperatura ambiente per $41$ ore, ottenendo una resa del $76\%$.
Da questi intermedi sono stati derivati i complessi mononucleari ($2aa\text{–}2ag$ e $2ba\text{–}2bg$) mediante reazioni di scissione del ponte in acetone, variando i leganti nucleofili tra fosfine elettro-ricche, elettro-deficienti, carbeni $N$-eterociclici ($SIMes$) e bipyridyl. La struttura cristallografica a raggi X dei complessi $2ad$ e $2bf$ ha confermato l’isometria e la coordinazione attorno al centro metallico di palladio.
Meccanismo di schermatura e stabilità in presenza di agenti riducenti
La tolleranza ai tioli è stata analizzata comparando i complessi “nudi” con i complessi incapsulati nell’albumina ($APC$) in soluzioni contenenti glutatione ($GSH$) da $0.1\text{ mM}$ a $5.0\text{ mM}$.
I complessi privi di protezione proteica subiscono un’inattivazione pressoché totale con rese di prodotto fenantridinonico $3a$ inferiori al $7\%$. Al contrario, l’incorporazione nel sistema $APC$ con leganti fosfinici aromatici ($\text{PPh}_3$) ripristina la reattività:
-
Il complesso $2af$ incapsulato ha mostrato una resa del $24\%$ in presenza di $1.0\text{ mM}$ di $GSH$.
-
Il complesso con cloruro $2bf$ ha raggiunto una resa del $23\%$ nelle medesime condizioni.
L’affinità di legame tra i complessi di palladio e l’albumina sierica umana è stata determinata tramite saggi di quenching della fluorescenza intrinseca del triptofano ($\lambda_{ex} = 280\text{ nm}$, $\lambda_{em} = 320\text{ nm}$). La costante di dissociazione ($K_D$) per la sonda $APC\text{-}9$ è risultata pari a $40.4 \pm 9.3\ \mu\text{M}$, mentre per il sistema di rilascio $APC\text{-}13a$ si è registrata una $K_D$ di $28.5 \pm 4.3\ \mu\text{M}$. Saggi di competizione molecolare con warfarin (legante selettivo del Sito I) e ibuprofene (legante del Sito II) hanno dimostrato che il dominio di ancoraggio basato sul fluoroforo cumarinico indirizza il complesso in maniera altamente specifica verso il Sito I di Sudlow.
Quantificazione intracellulare ed efficacia citotossica
La quantificazione del farmaco generato in situ all’interno delle cellule è stata condotta mediante cromatografia liquida ad alta prestazione accoppiata a spettrometria di massa ($HPLC\text{-}MS$) previa lisi cellulare tramite ultrasonicolisi e filtrazione su membrane a $30\text{ kDa}$.
-
Nelle cellule di epatocarcinoma $HepG2$, il trattamento con $APC\text{-}9$ ($50\ \mu\text{M}$) per $48$ ore ha portato all’accumulo del prodotto $10$ ad una concentrazione stazionaria calcolata di $43.5\ \mu\text{M}$ (corrispondente a $77\text{ pmol} / 10^6\text{ cellule}$, ipotizzando un volume cellulare medio di $1.767\text{ pL}$).
-
Per il sistema terapeutico $APC\text{-}17$, la produzione intracellulare del derivato dell’ossinitidina $14$ (inibitore topoisomerasico con monoisotopico $m/z = 421.18\ [M+H]^+$) ha raggiunto una concentrazione stimata di $36.4\text{ nM}$ ($0.220\text{ pmol}$ recuperati da $3.42 \times 10^6\text{ cellule}$).
Nei saggi di vitalità cellulare ($MTS$), $APC\text{-}17$ ha mostrato una concentrazione di dimezzamento della crescita ($IC_{50}$) pari a $13.99\ \mu\text{M}$ nelle cellule tumorali $HepG2$, a fronte di un valore di $37.54\ \mu\text{M}$ nei fibroblasti sani $TIG3$, confermando una finestra terapeutica selettiva. La somministrazione concomitante di zinco protoporfirina-9 ($ZnPPIX$, $10\ \mu\text{M}$), un inibitore specifico dell’enzima $HO-1$, ha ridotto drasticamente l’attivazione del prodrug aumentando la $IC_{50}$ a $34.18\ \mu\text{M}$, dimostrando il coinvolgimento diretto del monossido di carbonio endogeno nella reazione di sintesi. Saggi di sopravvivenza clonogenica a $12$ giorni su cellule di carcinoma mammario $MCF7$ hanno confermato l’inibizione dose-dipendente della formazione di colonie già a concentrazioni di $5\ \mu\text{M}$.
Traduzione abstract. La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sotto se disponibile.
Abstract
La chimica di sintesi all’interno dei sistemi viventi offre una strategia trasformativa per la medicina di precisione, consentendo la generazione mirata di agenti terapeutici direttamente nei siti della malattia. Il monossido di carbonio (CO), un gasotransmettitore endogeno sovraregolato in molti fenotipi tumorali, rappresenta una materia prima chimica unica ma sottoutilizzata per tale sintesi intracellulare. Tuttavia, la reattività intrinsecamente bassa del CO richiede la mediazione di metalli di transizione, che è tipicamente compromessa dalla rapida disattivazione da parte di tioli intracellulari come il glutatione (GSH). In questo lavoro, presentiamo una piattaforma biocompatibile a base di complesso albumina-palladaciclo (APC) che sfrutta il CO endogeno per due funzioni distinte: il rilevamento dei livelli di CO e la sintesi in situ di derivati citotossici del fenantridinone, uno scaffold privilegiato presente nei potenti inibitori della poli(ADP-ribosio) polimerasi (PARP) e della topoisomerasi. Elemento centrale di questo progetto è un’ancora di cumarina che indirizza il centro di palladio nella tasca di legame idrofobica dell’albumina, proteggendolo dall’avvelenamento mediato dai tioli e facilitando al contempo l’assorbimento cellulare tramite endocitosi. Dimostriamo che questo sistema rileva efficacemente l’aumento di CO nelle cellule tumorali e, in un’applicazione parallela, consente la sintesi in situ di agenti farmacologicamente attivi. Sebbene la citotossicità associata sia modesta, l’approccio sopprime comunque la crescita delle cellule tumorali. Questo studio fa progredire considerevolmente la dimostrazione di fattibilità della “chimica sintetica terapeutica in vivo”, in cui i metaboliti associati alla malattia vengono riutilizzati come elementi costitutivi strutturali per applicazioni sia diagnostiche che terapeutiche.
Masayuki Kawai, Tsung-Che Chang, Ambara R. Pradipta, Katsunori Tanaka. Harnessing endogenous carbon monoxide for cancer-selective drug synthesis. Nature Communications, 2026; 17 (1) DOI: 10.1038/s41467-026-77616-8


 by
