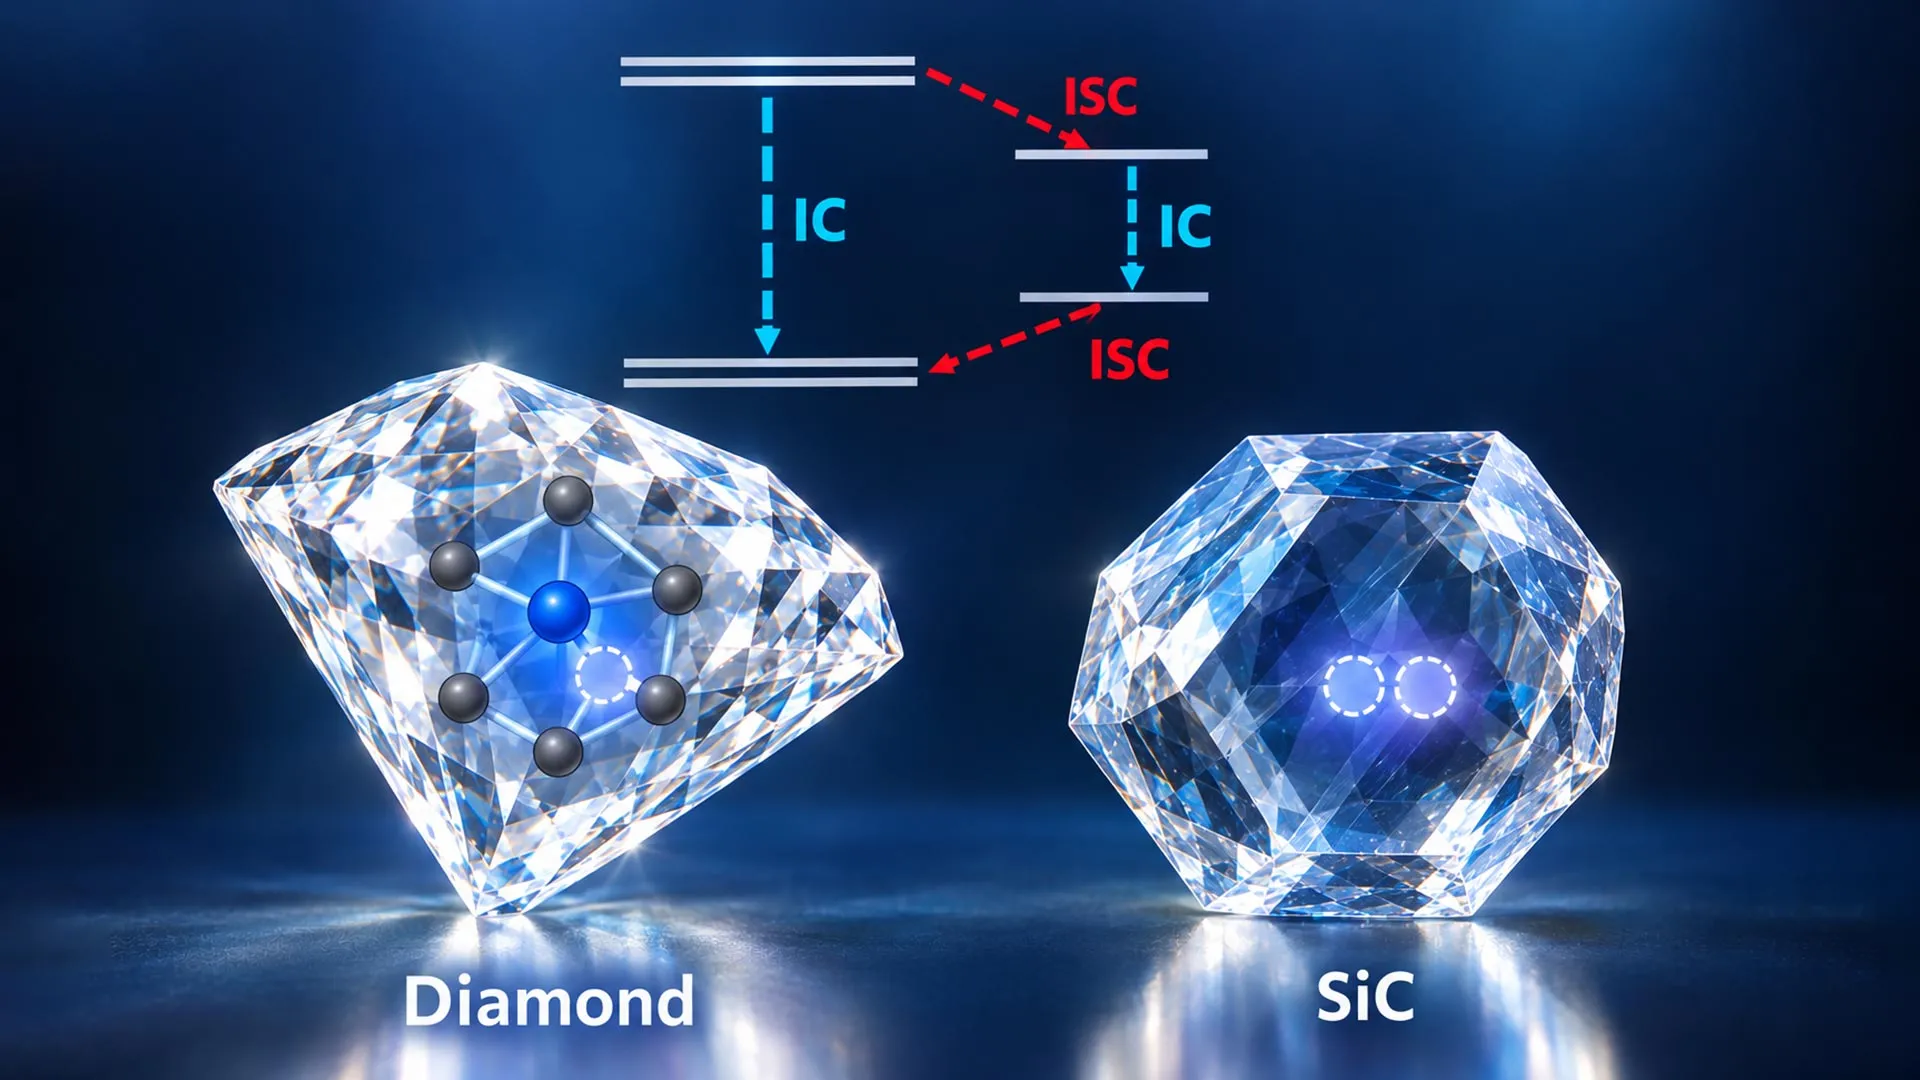
Immagina di puntare un raggio laser contro un diamante o un pezzo di carburo di silicio. A prima vista, questi materiali sembrano perfettamente uniformi, ma a livello microscopico custodiscono minuscole imperfezioni strutturali. Quando la luce colpisce queste anomalie, non si limita a rimbalzare sulla superficie, ma trasferisce energia direttamente agli elettroni, spingendoli in uno stato eccitato. Questi punti speciali, noti come difetti di spin, sono al centro di una grande evoluzione tecnologica silenziosa, poiché possono diventare i mattoni fondamentali delle future tecnologie quantistiche, inclusi i super sensori del domani e i computer avanzati.
Poiché questi difetti funzionano come qubit stabili, ovvero le unità di base dell’informazione quantistica i cui stati possono essere letti con estrema precisione, gli scienziati di tutto il mondo sono ansiosi di comprenderne a fondo il comportamento. Tuttavia, prevedere esattamente come la loro energia cambia nel tempo rappresenta un ostacolo formidabile. Quando un laser eccita un difetto di spin, questo ritorna al suo stato energetico inferiore attraverso diverse strade, che possiamo riassumere nei seguenti punti chiave:
-
Emissione spontanea di un fotone di luce visibile o invisibile.
-
Passaggio diretto da uno stato all’altro con orientamenti di spin differenti.
-
Trasferimento completo di energia sotto forma di vibrazioni atomiche agli atomi circostanti.
La complessità del comportamento ottico nei solidi cristallini
Quest’ultimo processo, chiamato conversione interna, si è rivelato particolarmente difficile da modellare con precisione per la comunità scientifica. Mentre le equazioni fondamentali della meccanica quantistica descrivono in modo chiaro gli altri due processi, calcolare come l’energia viene dispersa attraverso le vibrazioni degli atomi presenta ostacoli computazionali enormi. Per descrivere accuratamente il fenomeno, è necessario tenere conto delle complesse interazioni tra gli elettroni e gli atomi circostanti, un compito arduo all’interno di solidi realistici formati da centinaia o migliaia di atomi in interazione continua.
Per superare questa barriera storica, un gruppo di ricerca della Pritzker School of Molecular Engineering dell’Università di Chicago ha sviluppato un innovativo metodo computazionale. Guidati da Giulia Galli, insieme ai ricercatori Stefano Villani e Yu Jin, gli scienziati hanno unito diverse tecniche avanzate sviluppate nel corso di molti anni di lavoro congiunto. L’obiettivo principale era creare un quadro teorico capace di simulare l’intero ciclo ottico, risolvendo finalmente il problema della conversione interna.
La conversione interna e le difficoltà della modellazione teorica
Il nuovo approccio scientifico si basa su basi matematiche rigorose e su una serie di passaggi metodologici ben definiti:
-
Utilizzo di descrizioni matematiche avanzate, note come funzioni d’onda a molti corpi, per rappresentare fedelmente gli stati eccitati dei difetti di spin.
-
Sviluppo di derivazioni analitiche precise per determinare con quale intensità ciascuno stato eccitato interagisce con i movimenti microscopici degli atomi vicini.
-
Collegamento diretto tra i singoli stati elettronici e tutte le configurazioni vibrazionali possibili di una vasta rete atomica, evitando la necessità di analizzare tali configurazioni singolarmente e riducendo drasticamente i costi di calcolo.
Questo potente framework è stato integrato all’interno di WEST, un programma di simulazione open-source ottimizzato specificamente per sfruttare la potenza delle unità di elaborazione grafica. Lo sviluppo di questo software è il risultato di un decennio di ricerche finanziate dall’Office of Basic Energy Sciences del Dipartimento dell’Energia degli Stati Uniti tramite il Midwest Integrated Center for Computational Materials.
La scoperta inaspettata all’interno del carburo di silicio
Per mettere alla prova la validità del loro metodo, i ricercatori hanno esaminato inizialmente un centro vacanza-azoto nel diamante, un difetto cristallino ampiamente studiato per applicazioni quantistiche. I calcoli teorici hanno trovato una corrispondenza perfetta con le recenti misurazioni spettroscopiche, dimostrando che negli stati di tripletto la conversione interna contribuisce relativamente poco alla perdita di energia, mentre negli stati di singoletto diventa il meccanismo principale.
Tuttavia, quando il team ha rivolto l’attenzione verso un difetto di divacanza nel carburo di silicio, i risultati hanno riservato una sorpresa straordinaria. I calcoli hanno rivelato che la conversione interna esercita un’influenza molto maggiore sulla durata dello stato di tripletto eccitato rispetto a quanto previsto dai modelli precedenti. Questo contributo sottovalutato ha finalmente spiegato una discrepanza di lunga data tra le previsioni teoriche e le osservazioni sperimentali registrate nei laboratori di fisica. Comprendere questo percorso inatteso di perdita di energia permette ora agli scienziati di prevedere con precisione chirurgica il comportamento dei difetti nel carburo di silicio, aprendo nuove strade per il loro utilizzo come qubit stabili nei dispositivi quantistici di prossima generazione.
Approfondimenti tecnici avanzati sulla fisica dei difetti di spin
Per analizzare nel dettaglio la portata di questo traguardo computazionale, è necessario esaminare le basi teoriche che regolano l’accoppiamento tra elettroni e vibrazioni reticolari nei solidi semiconduttori. La difficoltà fondamentale nella simulazione della conversione interna risiede nel calcolo accurato degli elementi di matrice dell’accoppiamento elettrone-fonone, specialmente quando si considerano transizioni non adiabatiche tra superfici di energia potenziale diverse.
Matematicamente, la probabilità di transizione non adiabatica dipende dal termine di accoppiamento derivante dall’operatore di gradiente nucleare agendo sulle funzioni d’onda elettroniche. Nei sistemi reali estesi, la complessità cresce esponenzialmente. Per aggirare questo limite, il framework sviluppato sfrutta un approccio basato sulla Teoria del Funzionale della Densità (DFT) combinata con la teoria delle perturbazioni a molti corpi, nota formalmente attraverso il formalismo GW e l’equazione di Bethe-Salpeter (GW-BSE). Questo permette di calcolare le eccitazioni elettroniche con una precisione vicina a quella sperimentale, superando i limiti dei metodi a particella singola.
L’accoppiamento vibrazionale $g_{mn}(q)$ tra lo stato elettronico iniziale $m$ e finale $n$ mediato dal modo fononico $q$ viene valutato proiettando le derivate delle energie di quasiparticella rispetto alle coordinate normali dei nuclei. L’efficienza computazionale all’interno di WEST è ottenuta grazie a una parallelizzazione avanzata su architetture GPU, che riduce i tempi di esecuzione per sistemi contenenti centinaia di atomi. Attualmente, il gruppo sta integrando algoritmi di apprendimento automatico per costruire modelli di surrogate modeling in grado di mappare le superfici di energia potenziale in modo istantaneo, riducendo ulteriormente il carico computazionale e consentendo lo studio di materiali complessi per lo stoccaggio e la conversione dell’energia rinnovabile.
Traduzione abstract. La disponibilità dello studio completo, in accesso libero o riservato, è verificabile tramite il link del DOI nel box sotto se disponibile.
Abstract
I difetti di spin otticamente attivi sono fondamentali per le tecnologie quantistiche, tuttavia le approssimazioni comuni sottostimano i loro tassi di conversione interna (IC) di ordini di grandezza. Proponiamo un ampio quadro predittivo per calcolare i tassi IC che incorpora effetti multiconfigurazionali tramite funzioni d’onda a molti corpi nella teoria funzionale della densità dipendente dal tempo (TDDFT) e include contributi di tutti i modi fononici tramite accoppiamenti non adiabatici analitici. Il nostro approccio risolve le discrepanze con l’esperimento, ottenendo un accordo quantitativo per il NV−
centro nel diamante e identificazione di un canale non radiativo precedentemente trascurato nella durata di vita del tripletto di divacanza nel SiC.
Stefano Paolo Villani, Yu Jin, Giulia Galli. First-Principles Calculations of Internal Conversion Processes in Spin Defects. Physical Review Letters, 2026; 137 (16) DOI: 10.1103/y6z6-h16k


 by
